


1 范围
本文件描述了高效液相色谱法测定口腔护理产品中桃柁酚的检测原理、试剂和材料、仪器设备、试样保存、分析步骤、结果计算、回收率与精密度、允许差、检出限和定量限。
本文件适用于牙膏、漱口水和牙粉中桃柁酚含量的测定。
2 规范性引用文件
下列文件中的内容通过文中的规范性引用而构成本文件必不可少的条款。其中,注日期的引用文件,仅该日期对应的版本适用于本文件;不注日期的引用文件,其最新版本(包括所有的修改单)适用于本文件。
GB/T 6682 分析实验室用水规格和试验方法
3 术语和定义
本文件没有需要界定的术语和定义
4 原理
牙膏、牙粉类样品用乙腈水分散,漱口水类样品用乙腈分散,经超声提取,过滤后,以液相色谱-二极管阵列检测器进行分离和测定,外标法定量。
5 试剂和材料
除另有规定外,所有试剂均为分析纯。
5.1 水,符合 GB/T 6682规定的一级水。
5.2 乙腈 (CH3CN) ),色谱纯。
5.3 甲醇 (CH3OH) ),色谱纯。
5.4 磷酸 (H3PO4) 。
5.5 氨水 (NH3 · H2O) 。
5.6 标准品:桃柁酚 (Totarol, C20
H30 O,CAS 号:511-15-9),纯度≥ 98%。
5.7 标准储备液 (1 000 mg/L) :准确称取标准品(5.6)10 mg(精确至0.1 mg)于10 mL容量瓶中,用乙腈(5.2)溶解并定容。于 0°C ∼4 ℃避光条件下保存,保存期不超过3个月。
5.8 标准工作溶液:准确吸取标准储备液(5.7),用乙腈(5.2)配制稀释成质量浓度为 1.0 μ g/mL 2.0 mug/mL,5.0mug/mL,10.0mug/mL,20.0mug/mL,50.0mug/mL 的标准工作溶液。
5.9 有机微孔滤膜:0.45
μm
。
6 仪器设备
6.1 高效液相色谱仪:配紫外检测器或二极管阵列检测器。
6.2 分析天平:分度值为0.001 g和0.0001 g。
6.3 涡旋振荡器。
6.4 超声波清洗器:功率不低于250 W。
6.5 离心机:转速不低于5000 r/min。
7 试样保存
试样应按照标签标示的贮存条件进行保存。取样前,应检查封口的完整性,观察试样的性状和特征,并使试样混匀。打开包装后,应快速地取出所要测定部分进行分析,取样后,应将试样进行密封保存。
8 分析步骤
8.1 试样处理
8.1.1 牙膏、牙粉样品
牙膏样品挤弃20 mm~ 30 mm,准确称取样品1.0 g(精确至0.001 g)于具塞比色管中,加入2 mL水,涡旋2 min分散样品,加入乙腈(5.2)定容至10 mL,涡旋混匀,超声提取20 min,静置后转移上清液至离心管,5000 r/min离心5 min,取上清液过0.45
μm 滤膜,滤液作为待测溶液。
8.1.2 漱口水样品
称取样品1.0 g( (精确至0.001 g),于具塞刻度管中,加入乙腈(5.2)定容至10 mL,涡旋2 min分散样品,超声提取20 min,取上清液过0.45
μm 滤膜,滤液作为待测溶液。
8.2 液相色谱参考工作条件
液相色谱参考工作条件如下:
a) 色谱柱: C18 柱,250 mm×4.6 mm(内径),5μm,或等效色谱柱;
b) 流动相:乙腈∶0.1%(体积分数)的磷酸水溶液=95∶5(体积比);
c) 流速:1.0 mL/min;
d) 柱温:30 ℃;
e) 检测波长:202 nm;
f) 进样量:10 muL 。
8.3 标准工作曲线制作
按色谱条件(8.2)对标准工作溶液(5.7)进行测定,以峰面积为纵坐标,浓度为横坐标作图,绘制标准工作曲线。
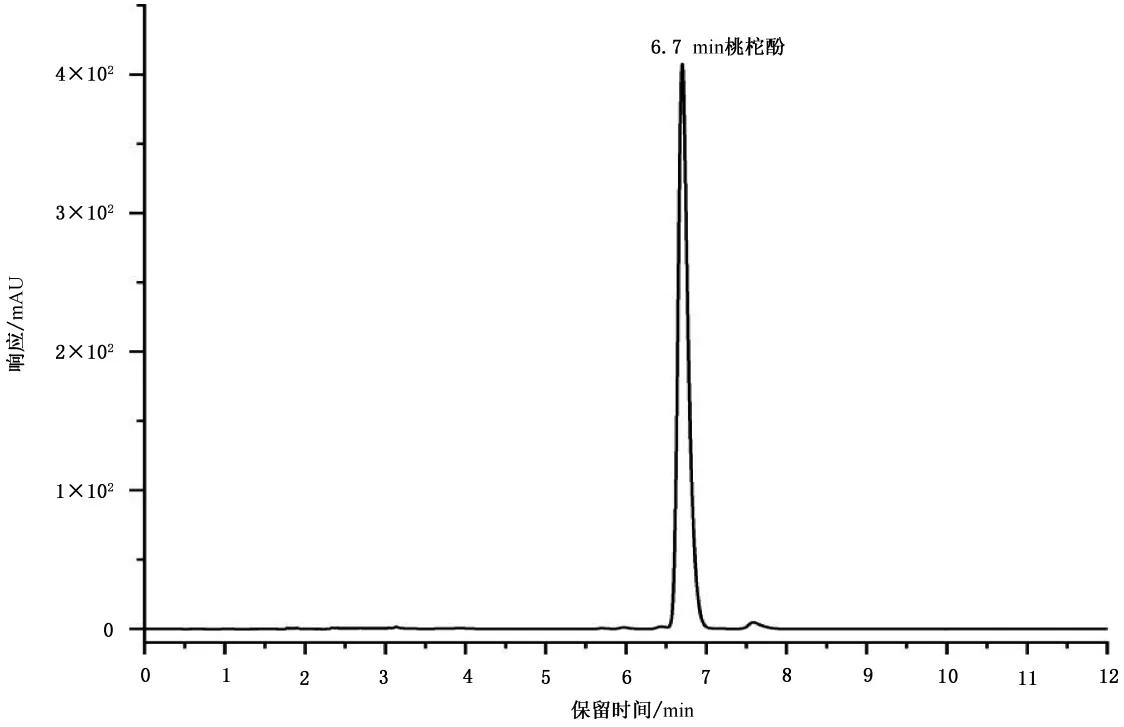
桃柁酚标准品的液相色谱图见附录 A 中图 A.1。
8.4 试样测定
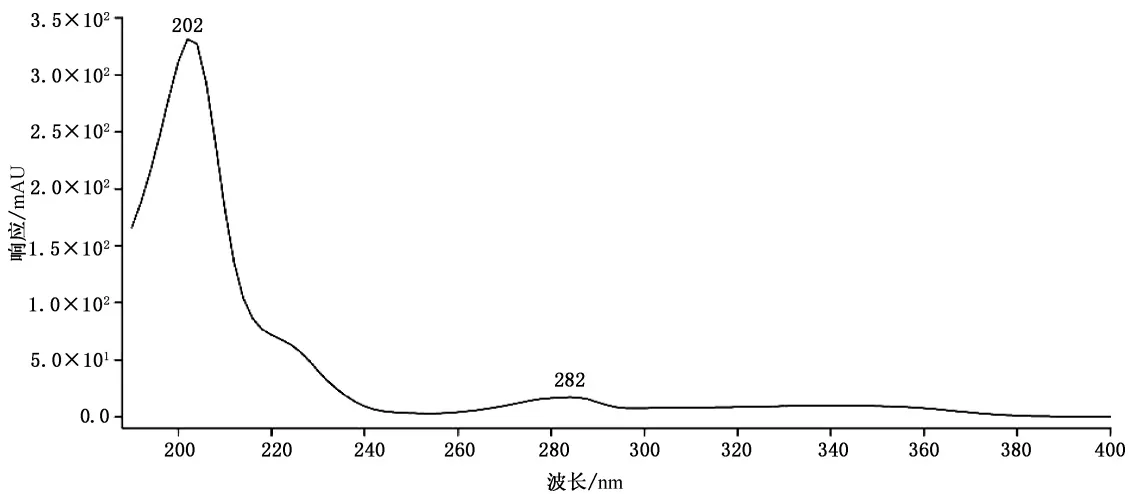
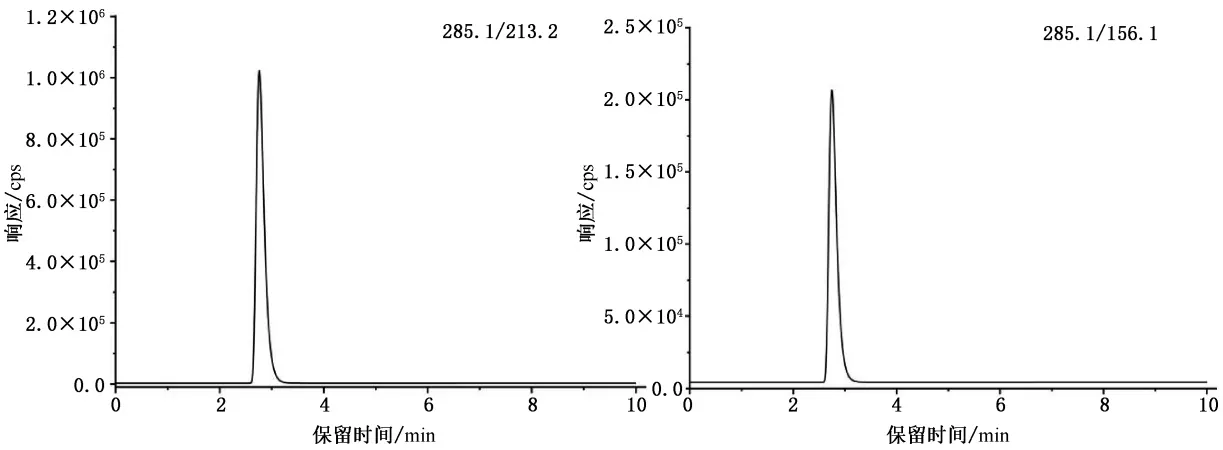
按液相色谱参考工作条件(8.2)测定8.1.1的待测溶液,如果检出的色谱峰的保留时间与标准品的一致,并且在扣除背景后的样品色谱图中,该物质的光谱图与标准品的一致(图 A.2),可初步认定样品为阳性样品。记录色谱峰的峰面积,以外标法定量。试样溶液中被测物的响应值应在标准工作曲线的线性范围之内,超出线性范围的试样溶液可用乙腈(5.2)稀释后进行测定。需要时,可采用高效液相色谱-质谱法进行确证试验,见附录 B。
9 结果计算
试样中含量按公式(1)计算:
W = (ρ timesV timesf)/m
……………………(1)
式中:
w 试样中桃柁酚的含量,单位为毫克每千克 (mg/kg) ;
ρ 试样溶液中桃柁酚的质量浓度,单位为微克每毫升 (μg/mL) ;
V 定容体积,单位为毫升 (mL) ;
f 稀释倍数(不稀释则取1);
m 试样质量,单位为克 (g)
10 回收率与精密度
桃柁酚在添加浓度为10.0 mg/kg ∼ 500.0 mg/kg 范围内,回收率在92.1%~104.1%之间,相对标准偏差小于5%。
11 允许差
在重复性条件下获得的两次独立测定结果的绝对差值不应超过算术平均值的10%
12 检出限和定量限
桃柁酚的检出限为3.0 mg/kg,定量限为 10.0 mg/kg
附 录 A (资料性)
桃柁酚的色谱图及光谱图
A.1 桃柁酚标准品的高效液相色谱见图 A.1。
A.2 桃柁酚标准品的紫外光谱见图 A.2。
附 录 B (资料性)
确证试验
B.1 液相色谱-质谱法结果确证准则
如液相色谱方法中检出结果存在不确定因素,可采用液相色谱-质谱法进行确证。在相同的试验条件下,如样品中检出的色谱峰的保留时间与标准溶液中对应成分一致,所选择的监测离子对的相对丰度比与相当浓度标准溶液的离子对相对丰度比的最大允许偏差不超过表 B.1规定范围,则可判断样品中存在对应的待测成分
| 相对离子丰度(K) | K>50% | 20%<K≤50% | 10%<K≤20% | K≤10% |
| 最大允许偏差 | ±20% | ±25% | ±30% | ±50% |
B.2 液相色谱参考工作条件
液相色谱参考条件如下:
a) 色谱柱: : C
18 柱,50 mm×2.1 mm(内径),1.8μm,或等效色谱柱;
b) 流动相:甲醇(含0.1%的氨水);
c) 流速:0.3 mL/min;
d) 柱温:30 ℃;
e) 进样量:2 μL 。
B.3 质谱参考工作条件
质谱参考条件如下:
a) 离子源:电喷雾离子源(ESI);
b) 扫描方式:负离子扫描;
c) 电喷雾电压:4500 V;
d) 离子源温度:500 ℃;
e) 气帘气:氮气,0.030 MPa;
f) 碰撞气:氮气;
g) 检测方式:多反应监测(MRM);
h) 桃柁酚的保留时间、母离子、子离子、去簇电压和碰撞能量参数见表 B.2。
| 化合物 | 母离子(m/z) | 子离子(m/z) | 去簇电压/V | 碰撞电压/V |
| 桃柁酚 | 285.1 | 213.2,156.1 | 110 | -53,-62 |
B.4 仪器设备
高效液相色谱串联三重四级杆质谱仪:配 ESI源。
评论