


前言
本文件按照 GB/T 1.1—2020《标准化工作导则 第1部分:标准化文件的结构和起草规则》的规定起草。
本文件代替 GB/T 9984—2008《工业三聚磷酸钠试验方法》,与 GB/T 9984—2008相比,除结构调整和编辑性改动外,主要技术变化如下:
更改了范围,删除了适用于食品工业用的表述(见第1章,2008年版的第1章);
更改了总五氧化二磷含量测定中磷钼酸喹啉沉淀的操作细节(见6.4.3.2,2008年版的6.4. 3.2);
增加了离子交换色谱仪法测定不同形式磷酸盐(见7.2);
更改了铁含量的测定方法(见第10章,2008年版的第10章);
更改了表观密度的测定方法(见第13章,2008年版的第13章)。
请注意本文件的某些内容可能涉及专利。本文件的发布机构不承担识别专利的责任。
本文件由中国轻工业联合会提出。
本文件由全国表面活性剂和洗涤用品标准化技术委员会(SAC/TC 272)归口。
本文件起草单位:中国日用化学研究院有限公司、中轻检验认证(太原)有限公司、深圳市松柏科工股份有限公司、青岛盛瀚色谱技术有限公司。
本文件主要起草人:姚逸中、张颍、饶猛、张锦梅、孙阳阳
本文件及其所代替文件的历次版本发布情况为:
1988年首次发布为 GB/T 9984.1~9984.11—1988,2004年第一次修订;
2008年第二次整合修订为 GB/T 9984—2008;
本次为第三次修订。
1 范围
本文件描述了工业三聚磷酸钠的白度、总五氧化二磷含量、不同形式磷酸盐、水不溶物、灼烧损失、铁含量、pH、颗粒度、表观密度、氮的氧化物含量、Ⅰ型含量等11项指标的测试方法本文件适用于工业三聚磷酸钠指标测定,焦磷酸钠、三偏磷酸钠的指标测定参照使用
2 规范性引用文件
下列文件中的内容通过文中的规范性引用而构成本文件必不可少的条款。其中,注日期的引用文件,仅该日期对应的版本适用于本文件;不注日期的引用文件,其最新版本(包括所有的修改单)适用于本文件。
GB/T 3049 工业用化工产品 铁含量测定的通用方法 1,10-菲啰啉分光光度法
GB/T 6003.1 试验筛 技术要求和检验 第1部分:金属丝编织网试验筛
GB/T 6682 分析实验室用水规格和试验方法
GB/T 9086 用于色度和光度测量的标准白板
GB/T 13173 表面活性剂 洗涤剂试验方法
JJG 512 白度计检定规程
3 术语和定义
下列术语和定义适用于本文件。
3.1
白度 whiteness
物体的表面在可见光区域内相对于完全白(标准白)物体漫反射辐射能的大小的比值。
注:用百分数表示白度
3.2
表观密度 apparent density
单位表观体积的质量。
3.3
Ⅰ型 Ⅰtype
工业三聚磷酸钠由于晶体内部原子排列结构不同而形成的一种热稳定性和吸湿性相对较高的晶体形态。
3.4
Ⅱ型 Ⅱtype
工业三聚磷酸钠由于晶体内部原子排列结构不同而形成的另一种热稳定性和吸湿性相对较低的晶体形态。
4 试样制备
按 GB/T 13173中规定的粉状样品分样方法将待测样品缩分至一定的量(500 g
以下)供测定使用。
5 白度的测定
5.1 仪器
5.1.1 标准白板
符合 GB/T 9086的标准白板,用于校准白度计。
5.1.2 工作白板
为了测定方便,可用表面平整、无刻痕、无裂纹的白色陶瓷板作为日常测定白度的工作白板,工作白板应每月用标准白板自行标定。工作白板应置于干燥器中在避光处保存,如有污染,应用绒布或脱脂棉蘸无水乙醇擦净。然后置于干燥箱中, 105°C∼110 ℃烘30 min,取出,置于干燥器中冷至室温,用标准白板标定。
5.1.3 白度计
仪器的光学几何条件可以是垂直/漫射 (o/d) )、漫射/垂直 (d/o)、45°/ 垂直 (45°/o) 和垂直 /45°(o/ 45° 中的任何一种,仪器的光源可以是 D65 或 C光源,仪器的读数精度要求达到小数点后一位。仪器应符合JJG 512中二级或二级以上的要求。
5.2 测试程序
5.2.1 按使用说明书开启、预热和调整仪器。
5.2.2 根据试样的密度及压样器的容积选择合适试样量,按 GB/T 9086规定的步骤压成表面平整、无裂纹和无污点的试样板,每个试样同时压制两块。
注:对于中密度的三聚磷酸钠用 HY-3型压样器压制时,试样使用量为 9 g
5.2.3 用标准白板或工作白板校准仪器至显示稳定的标准量值。
5.2.4 仪器经校准并稳定后,分别测定、记录每个试样板的三刺激值 X、Y、Z。
5.3 结果及计算
5.3.1 本文件采用国际照明委员会(CIE)1986年公布推荐的中性白度公式为计算白度的公式[见公式(1)和公式(2)],并应与淡色调公式[见公式(3)和公式(4)]并用。
白度公式:
W = Y +800 (xn - x) +1700 (yn - y)(1)
W10 = Y10 +800 (xn,10 - x10) +1700 (yn,10 - y10)(2)
淡色调公式:
Tw =1000 (xn - x) -650 (yn - y)(3)
Tw,10 =900 (xn,10 - x10) -650 (yn,10 - y10)(4)
式中:
W或 W10 被测试样的白度;
Tw 或 Tw,10 被测试样的淡色调系数;
或 Y10 试样的三刺激值实测数据之一;
xn, yn 或 xn,10 、 yn,10 完全反射漫射体分别对2°或10°标准观察者的色品坐标值;
、 或 x10 、 y10 被测试样分别对2°或10°标准观察者实测结果计算得到的色品坐标值。
x = X/(X + Y + Z) quady = Y/(X + Y + Z)
x10 = (X10)/(X10 + Y10 + Z10) quady10 = (Y10)/(X10 + Y10 + Z10)
5.3.2 若仪器为 D65 光源,完全反射漫射体对 2° 或10°标准观察者的色品坐标值分别为:
2°: xn =0.3127 quadyn =0.3291
10°: xn,10 =0.3138 quadyn,10 =0.3310
根据仪器设计条件,将此值代入公式(1)~公式(4)相应的公式中计算白度或淡色调
5.3.3 如果仪器为 C光源,则由测出的 C光源条件的三刺激值 Xc, Yc, Zc 先按公式(5)~公式(7)转换计算,求出相当于 D65 光源条件的三刺激值 X、Y、Z
X =1.0046Xc -0.0137Yc -0.0184Zc(5)
Y = Yc(6)
Z =0.9210Zc(7)
则:  n,yn,xn,10,yn,10 亦可用 D65 光源时的值(5.3.2)。
然后根据仪器的设计条件,将 X、Y、Z 值代入公式(1)~公式(4)中计算白度或淡色调。
5.3.4 以两次平行测得的白度(误差不超过1.0%,若大于1.0%需重测)的算术平均值保留至个位作为测定结果。
注1:5.3.1所列中性白度(又称甘茨白度)公式只能应用于下列极限范围值之内的被测试样:
———W 或 W10 大于40和小于5Y-280或 5Y10
-
280;
注2:对于带明显颜色的被测试样,使用5.3.1所列甘茨白度公式评价白度是没有意义的。
6 总五氧化二磷含量的测定(磷钼酸喹啉重量法)
6.1 原理
在硝酸存在下,将试验份煮沸水解。
在丙酮存在下,使磷酸盐成为磷钼酸喹啉沉淀。将沉淀过滤、洗涤、干燥并称量。
6.2 试剂与材料
除非另有说明,在分析中仅使用确认为分析纯的试剂
注:适用于本文件所有试验。
6.2.1 水,GB/T 6682,三级或以上。
6.2.2 硝酸,密度 (ρ20) )约1.4 g
/mL,含量约68%。
6.2.3 硝酸(1+1),取硝酸(6.2.2)与水等体积稀释。
6.2.4 柠檬酸钼酸钠试剂(喹钼柠酮试剂),溶解70 g二水合钼酸钠 (Na2MoO4·2H2O) )于150 mL水中(溶液 A);溶解60 g
一水合柠檬酸 (C6H8O7cdotH2O) 于150 mL水和85 mL硝酸(6.2.2)的混合液中(溶液 B);在搅拌下,将溶液 A 加入到溶液 B中(溶液 C);溶解5 mL喹啉(不含还原剂)于35 mL硝酸(6.2.2)和100 mL水的混合液中(溶液 D);缓慢地把溶液 D注入溶液 C中并混匀。在聚乙烯瓶中于暗处放置24 h,用玻璃过滤坩埚(6.3.1)过滤。量取280 mL 丙酮注入滤液中,用水稀释至1000 mL,混匀,贮存于另一洁净的聚乙烯瓶中。此溶液在避光下保存不超过1周。
6.3 仪器和设备
6.3.1 玻璃过滤坩埚,有烧结玻璃板,孔径 4mum∼10mum
6.3.2 烘箱,能控温180 ℃±5 ℃。
6.3.3 电加热板。
6.4 程序
6.4.1 试验份
小心避免任何水分的得失,称取1 g试样(称准至0.001 g)
6.4.2 空白试验
在测定的同时,按照测定的同样程序和使用相同量的全部试剂作一空白试验。
6.4.3 测定
6.4.3.1 试液的配制
将试验份(6.4.1)用水溶解,转入1000 mL容量瓶中,稀释至刻度,充分摇匀。
此溶液临用时制备,必要时过滤
6.4.3.2 试验份的水解、沉淀、过滤
移取25.0 mL试液(6.4.3.1)于一个400 mL 烧杯中,加70 mL 水、16 mL 硝酸(1+1)(6.2.3)、2粒~5粒玻璃珠,盖上表玻璃,置电热板上煮沸40 min(注意:加热前溶液体积不应多于150 mL,加热后溶液体积不应少于 50 mL),取下烧杯,用洗瓶吹洗表面皿及烧杯内壁 2 次,加水至总体积约100 mL,继续加热至刚微沸,取下烧杯,趁热加入 35 mL 喹钼柠酮试剂(6.2.4),微沸 1 min,冷却至室温。
冷却至室温,用预先在 180°C±5°C 干燥恒重过的玻璃过滤坩埚(6.3.1),以真空抽滤。用倾泻法过滤,将沉淀保留在烧杯中,用约30 mL 水洗涤沉淀,再次同前用倾泻法过滤,再用约30 mL 水洗涤沉淀,如此重复洗涤沉淀6次。然后用洗瓶将沉淀冲洗至过滤坩埚,再反复洗涤坩埚中沉淀4次,每次需待水抽滤干后,再加下一份洗涤用水
6.4.3.3 干燥和称量
将带有沉淀的过滤坩埚置于 180°C±5°C 的烘箱(6.3.2)中从温度恢复至设定温度时开始计时,保持45 min,然后移入盛有良好硅胶干燥剂的干燥器中冷却30 min,称量,称准至0.001 g,扣除玻璃过滤坩埚初始质量获得沉淀质量。
6.5 结果计算
试样中总五氧化二磷 (P2O5) 含量(w)以质量分数(%)表示,按公式(8)计算:
w = ((m1 - m2) ×0.03207)/(m0 × 25/1000) ×100 %
式中:
w 试样中总五氧化二磷(P
2O5
)含量;
m 1 测定(6.4.3.3)中获得的沉淀质量,单位为克 (g)
m2 空白试验(6.4.2)得到的沉淀质量,单位为克 (g)
m0 试验份(6.4.1)的质量,单位为克(g);
0.03207——— 磷钼酸喹啉换算为五氧化二磷的系数;
25/1000———测定所取试验份体积与试样溶液体积之比。
以两次平行测定结果的算术平均值表示至小数点后一位作为测定结果。
6.6 精密度
在重复性条件下获得的两次独立测定结果的绝对差值不大于0.2%,以大于0.2%的情况不超过5%为前提。
7 不同形式磷酸盐的测定
7.1 原理
利用不同形式磷酸盐与离子交换树脂吸附力的差异,以含盐的水溶液作淋洗液,进行传统柱色谱或色谱仪分离,并定量。
7.2 离子交换色谱法
7.2.1 试剂与材料
所用试剂材料如下。
a) 离子交换树脂,强碱性阴离子型,氯型,粒度 0.07 mm~0.16 mm 。在4 mol/L 盐酸溶液中浸泡1周,用水以倾泻法洗至洗液澄清,保存于水溶液中备用。
b) 缓冲溶液 (pH=4.3) :溶解51g 三水合乙酸钠 (CH3COONa·3H2O) 和46mL 冰乙酸于水中,用水稀释至1000mL。
c) 钼酸铵-硫酸溶液(7.2g/L):溶解7.2g 四水合钼酸铵 [(NH4)6Mo7O24·4H2O] 于水中,加入400mL浓度为 c(1/2H2SO4)=10mol/L 的硫酸,用水稀释至1000mL。此溶液中硫酸浓度为 c(1/2H2SO4)=4mol/L, ,含三氧化钼 (MoO3) )约6g/L 。
d) 抗坏血酸溶液,25 g/L,每隔2 d~3 d重配。
e) 盐酸溶液,约 2 mol/L 。
f) 氯化钾溶液,0.15 mol/L、0.25 mol/L、0.50 mol/L和0.75 mol/L,每种溶液1 L中含缓冲溶液[7.2.1b)]10 mL 。
g) 五氧化二磷标准溶液(含 P2O51.00mg/mL) ):将磷酸二氢钾 (KH2PO4) )在 110 °C 烘2h,在干燥器中冷却后准确取1.9165g~1.9175g ,加水溶解,移入 1000mL 容量瓶中,用水稀释至刻度,混匀。
h) 五氧化二磷标准使用溶液 (含 P2O510mug/mL) :准确吸取 10.0mL 五氧化二磷标准溶液[7.2.1g)]于1000mL 容量瓶中,用水稀释至刻度,混匀。
7.2.2 仪器
所用仪器如下:
a) 离子交换柱,玻璃管内径10 mm,长400 mm,管底收缩,配一玻璃活塞(25 mL 滴定管可适用),见图1;
单位为毫米
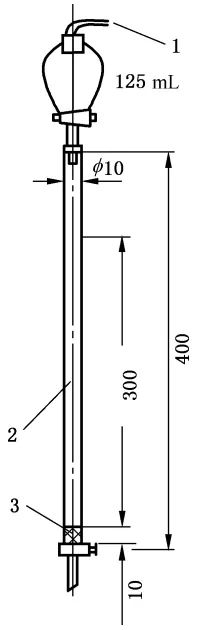
标引序号说明:
1———接加压;
2———树脂床;
3———玻璃棉。
图 1 离子交换柱
b) 分液漏斗,125 mL,固定在铁环上与交换柱顶部连接;
c) 玻璃棉;
d) 烧杯,400 mL;
e) 玻璃过滤坩埚,烧结玻璃板孔径4 mum ∼10 mum;
f) 硬质玻璃试管, φ25 mm ×200 mm;
g) 水浴锅,可控温于微沸;
h) 分光光度计,波长范围350 nm~800 nm。
7.2.3 程序
7.2.3.1 准备工作
7.2.3.1.1 离子交换柱的准备
将离子交换柱[7.2.2a)]固定在架子上,关上活塞,在柱子底部填1 cm 厚的玻璃棉,倒入约10 mL水浸湿。将离子交换树脂[7.2.1a)]倒入柱内,使树脂床高为30 cm,用盐酸[7.2.1e)]浸没备用。用前按树脂再生步骤中使用前的处理过程处理后,即可进样。
7.2.3.1.2 树脂的再生
每次试样洗脱分离完毕,用盐酸[7.2.1e)]200 mL 流过树脂床且浸泡过夜使树脂再生。再次试验前使50 mL盐酸[7.2.1e)]流过柱子,关闭交换柱活塞,将柱充满水,塞上橡皮塞,倒转几次使树脂松动,排出空气泡。将柱竖直固定在架上,用水先慢速洗树脂,然后以 5.5 mL/min~6.0 mL/min 流速洗至流出液的pH 值为4.5~5.0(用水约80 mL)。维持液面高于树脂层1 cm,关闭交换柱和分液漏斗的活塞,备用。
离子交换柱树脂床中不应有气泡;每次分离完毕,树脂应再生;在再生树脂和分离试样的全过程中要保持柱中液面高出树脂层约1 cm,不应流干。
7.2.3.1.3 树脂批号或交换柱参数的变更
当树脂批号或交换柱参数改变时,应按7.2.3.1.5选择最佳分离条件的程序,用已知组成的试样,选用合适的洗提溶液,核对离子交换柱色谱分离的准确性。
7.2.3.1.4 标准曲线的制作
准确吸取五氧化二磷标准使用溶液[7.2.1h)]0 mL、2 mL、4 mL、6 mL、8 mL、10 mL、15 mL、20 mL、25 mL,分别移入硬质玻璃试管[7.2.2f)]中,加水稀释至25 mL,加入钼酸铵-硫酸溶液[7.2.1c)] 10 mL,抗坏血酸溶液[7.2.1d)]2 mL,在沸水浴[7.2.2g)]中加热至少30 min,保证水解完全。冷却至室温,分别移入100 mL容量瓶中,用水稀释至刻度,混匀。用分光光度计[7.2.2h)]在650 nm 处,以2 cm比色池用水作参比测定系列溶液的吸光度。以各溶液的吸光度减去空白溶液的吸光度得到的净吸光度(A)为纵坐标,五氧化二磷含量(μ
g
)为横坐标绘制标准曲线。
注:五氧化二磷标准使用溶液0 mL作为空白试验溶液。
7.2.3.1.5 选择最佳色谱分离条件
三聚磷酸钠试样中各种磷酸盐的彼此分离与离子交换树脂的性能、交换柱参数、树脂床高、洗脱液浓度、pH 值和流速等因素有关。
在选定离子交换柱以后,装入处理好的树脂,然后按测定程序称样,制备试样溶液,进样,加入洗脱溶液,每5 mL流出液收作一份,按7.2.3.1.4分别测定吸光度,绘制流出曲线,从而确定最佳分离条件。本文件选用内径10 mm 柱,树脂床高300 mm,柱流速5.5 mL/min~6.0 mL/min,用0.15 mol/L氯化钾溶液70 mL、0.25 mol/L氯化钾溶液90 mL、0.50 mol/L氯化钾溶液90 mL、0.75 mol/L氯化钾溶液70 mL依次洗脱正磷酸盐、焦磷酸盐、三聚磷酸盐、三偏磷酸盐,如图2所示
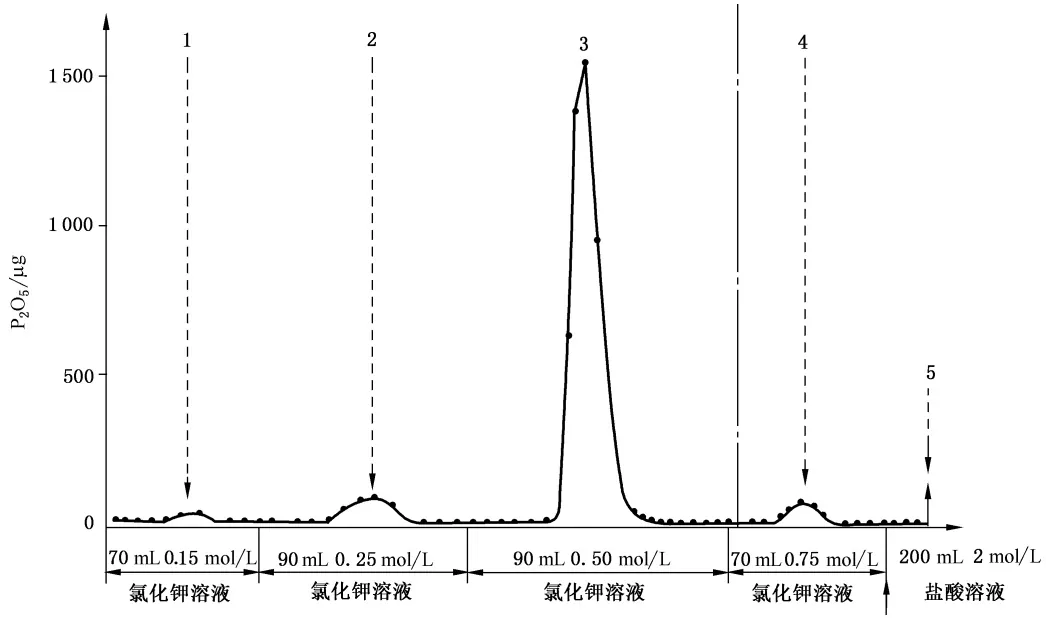
标引序号说明:
1———正磷酸盐;
2———焦磷酸盐;
3———三聚磷酸盐;
4———三偏磷酸盐;
5———多聚磷酸盐。
图 2 测定洗脱条件的示范图
7.2.3.2 分离
7.2.3.2.1 试验溶液的配制
称取1 g 试样 (称准至 0.001 g),加水溶解,移入 500 mL 容量瓶中,加入 10 mL 缓冲溶液[7.2.1b)],用水稀释至刻度,混匀(若混浊需过滤)。
7.2.3.2.2 色谱分离
准确吸取10 mL试样溶液于交换柱上端的分液漏斗中,打开分液漏斗和交换柱的活塞,使试液流入树脂床,用0.15 mol/L 氯化钾溶液[7.2.1f)]10 mL 冲洗分液漏斗,再加 0.15 mol/L 氯化钾溶液[7.2.1f)]60 mL,控制流速5.5 mL/min~ 6.0 mL/min,洗提分离正磷酸盐组分,收集于100 mL容量瓶中;用0.25 mol/L氯化钾溶液[7.2.1f)]90 mL洗提分离焦磷酸盐组分,收集于250 mL容量瓶中;用0.50 mol/L氯化钾溶液[7.2.1f)]90 mL洗提分离三聚磷酸盐组分,收集于400 mL烧杯[7.2.2d)]中;用0.75 mol/L氯化钾溶液[7.2.1f)]70 mL洗提分离三偏磷酸盐组分,收集于100 mL容量瓶中。
7.2.3.3 测定各洗出液中五氧化二磷含量
7.2.3.3.1 正磷酸盐、焦磷酸盐和三偏磷酸盐流出液的测定
将正磷酸盐、焦磷酸盐和三偏磷酸盐流出液分别用水稀释至刻度,混匀。分别取 25 mL 按7.2.3.1.4加入钼酸铵-硫酸溶液[7.2.1c)]10 mL及其后相同程序测定各组分溶液的吸光度,同时进行空白试验,以获得试样溶液的净吸光度,由标准曲线查得五氧化二磷的含量,计算该组分的五氧化二磷总量,单位为克 (g)
7.2.3.3.2 三聚磷酸盐流出液的测定
用全部流出液,按照第6章测定五氧化二磷总量,单位为克 (g)
注:五氧化二磷总量的计算,参照公式(8),只计算公式中沉淀部分对应的五氧化二磷量,即公式(8)中分子部分。
7.2.4 结果计算
试样中各种形式磷酸钠的含量 (wi) 以质量分数(%)表示,按公式(9)计算:
Wi = (mi)/(m0) timesFi ×100 % (9)
式中:
wi 试样中正磷酸钠、焦磷酸钠、三聚磷酸钠、三偏磷酸钠的含量;
mi 由 i 种流出液中测得的五氧化二磷总量,单位为克 (g)
m0 试验份(7.2.3.2.1)的质量,单位为克 (g)
Fi 从五氧化二磷计算相应磷酸钠的换算系数,分别如下:
| 正磷酸钠(Na3PO4) | Fi=2.000 |
| 焦磷酸钠(Na4P2O7) | Fi=1.873 |
| 三聚磷酸钠(Na5P3O10) | Fi=1.728 |
| 三偏磷酸钠[Na3(PO3)3] | Fi=1.437 |
以两次平行测定结果的算术平均值表示至小数点后一位作为测定结果。
7.2.5 精密度
在重复性条件下获得的三聚磷酸钠组分两次独立测定结果的绝对差值不大于0.5%,以大于0.5%的情况不超过5%为前提。
7.3 离子色谱仪法
7.3.1 试剂与材料
所用试剂与材料如下:
a) 水,GB/T 6682,一级;
b) 各类磷酸盐标准品:纯度不低于 98% 的正磷酸钠 (Na3PO4, CAS 号:7601-54-9)、焦磷酸钠 (Na4P2O7, CAS 号:7722-88-5)、三聚磷酸钠 (Na5P3O10 ,CAS 号:7758-29-4)和三偏磷酸钠 [Na3(PO3)3,CAS. 号:7785-84-4],或已知准确纯度的标准物质。如缺少相应的标准品,可采用7.2测定后的试验样作为标准品;
注:如仅测定试样中三聚磷酸钠的含量,只需三聚磷酸钠标准品。
c) 微孔滤膜:0.45 μm ,水相。
7.3.2 仪器设备
主要仪器设备为:
a) 离子色谱仪,配色谱工作站;
b) 电导检测器;
c) 淋洗液发生器;
d) 阴离子抑制器;
e) 阴离子分析柱;
f) 阴离子保护柱;
g) 天平,感量为0.001 g和0.0001 g。
7.3.3 试液的准备
7.3.3.1 标准溶液的配制
标准储备溶液:分别准确称取正磷酸钠、焦磷酸钠、三聚磷酸钠、三偏磷酸钠 1.00 g(称准至0.001 g),分别用水溶解并定容至1000 mL。
标准工作溶液:分别移取适量的标准储备溶液,用水溶解并定容至100 mL,配制成正磷酸钠、焦磷酸钠、三偏磷酸钠质量浓度为2 mg/L、4 mg/L、8 mg/L、20 mg/L、40 mg/L和三聚磷酸钠质量浓度为5 mg/L、10 mg/L、20 mg/L、50 mg/L、100 mg/L的标准系列混合工作溶液。用0.45
μm 滤膜过滤溶液后,进行后面的色谱分析。
7.3.3.2 试样溶液的配制
准确称取工业三聚磷酸钠试样1.00 g(称准至0.001 g),用水溶解并定容至1000 mL。移取溶液5 mL至100 mL容量瓶中,用水定容至刻度,用0.45
μm 滤膜过滤此溶液后,待测(可根据试样中三聚磷酸钠的含量调整稀释比例)。
7.3.4 离子色谱分析条件
根据具体离子色谱仪,选用如下两种分析参考工作条件之一。
a) 梯度洗脱分析参考条件:
1) 流速:1.0 mL/min;
2) 进样量:25 μL;
3) 分析柱温: :30 ℃ ;
4) 池加热器: 35 °C ;
5) 淋洗液:氢氧化钾淋洗液发生罐,氢氧化钾淋洗液浓度梯度设定见表1。
| 时间min | 氢氧化钾溶液浓度mmol/L |
| 3 | 20 |
| 5 | 60 |
| 9 | 60 |
| 20 | 70 |
| 24 | 20 |
| 28 | 20 |
b) 等度洗脱分析参考条件:
1) 流速: :0.7 mL/min;
2) 进样量: :25 μL;
3) 分析柱温: 35°C ;
4) 池加热器: 35 °C ;
5) 淋洗液:40 mmol/L氢氧化钾溶液。
7.3.5 标准曲线的绘制
将7.3.3.1准备好的标准工作溶液从低浓度到高浓度依次进行色谱分析,以出峰保留时间确定各组分,色谱分离典型图谱见附录 A。以标准工作溶液的质量浓度为横坐标,以峰面积为纵坐标,绘制标准工作曲线,计算线性回归方程。
注:标准工作溶液中各组分的实际质量浓度,需依据标准样纯度换算
7.3.6 试样溶液的测定
将7.3.3.2准备好的试样溶液在相同色谱条件下进行测定,以保留时间定性,以被测组分的峰面积定量,根据标准曲线计算被测组分的质量浓度。
7.3.7 结果计算
试样中各种形式磷酸钠的含量 (wi) )以质量分数(%)表示,按公式(10)计算。
ωi = (ci timesV timesf)/(m ×106) ×100 %
wi 试样中各种形式的磷酸钠含量;
Ci 试样中各种形式的磷酸钠峰面积对应的质量浓度,单位为毫克每升 (mg/L) ;
——— 试样定容体积,单位为毫升(mL);
——— 稀释倍数,不稀释时为1;
m 试样的质量,单位为克 (g)
7.3.8 检出限与定量限
正磷酸钠、焦磷酸钠、三偏磷酸钠的检出限和定量限分别为0.24 mg/kg和0.80 mg/k
g
,三聚磷酸钠的检出限和定量限分别为0.60 mg/kg和 2.00 mg/kg 。
7.3.9 精密度
在重复性条件下获得的两次独立测定结果的绝对差值不大于0.3%,以大于0.3%的情况不超过5%为前提。
8 水不溶物的测定
8.1 原理
将试验份溶解,过滤分离不溶物,干燥并称量
8.2 仪器
8.2.1 玻璃过滤坩埚,烧结玻璃板孔径16 mum ∼40 mum
8.2.2 电烘箱,能控温在 110°C±5°C
8.3 程序
8.3.1 试验份
称取约10 g试样,称准至0.1 g。
8.3.2 测定
将试验份(8.3.1)置于400 mL烧杯中,用约200 mL水溶解。
煮沸该溶液约10 min,稍微冷却即用玻璃过滤坩埚(8.2.1)真空过滤。玻璃过滤坩埚(8.2.1)已预先在 110 ℃ ± 5 ℃的电烘箱(8.2.2)中干燥2 h,在干燥器中冷却后称量(称准至0.001 g) 。洗涤沉淀直至滤液无磷酸盐(定性检验)。
将坩埚置于110℃±5℃的电烘箱(8.2.2)中并保持此温度2 h。然后从烘箱中取出坩埚,置于干燥器中,冷却后称量(称准至0.001 g)。
在干燥器中冷却的时间应与称空坩埚皮重时冷却的时间相同。
8.4 结果计算
试样中水不溶物含量(G)以质量分数(%)表示,按公式(11)计算:
G = (m1)/(m0) ×100 %(11)
式中:
G 试样中水不溶物含量;
m1 过滤并干燥后水不溶物的质量,单位为克(g);
m0 试验份(8.3.1)的质量,单位为克 (g)
以两次平行测定结果的算术平均值表示至小数点后两位作为测定结果
8.5 精密度
在重复性条件下获得的两次独立测定结果的绝对差值不大于0.01%,以大于0.01%的情况不超过5%为前提。
9 灼烧损失的测定
9.1 原理
试验份在550 ℃±25 ℃灼烧至恒重。
9.2 仪器
9.2.1 瓷坩埚,直径约25 mm。
9.2.2 电热高温炉,能控制在 550°C±25°C 。
9.3 程序
9.3.1 试验份
称取约5 g试样(称准至0.001 g)于瓷坩埚(9.2.1)中。瓷坩埚预先经550 ℃灼烧,在干燥器内冷却后称量(称准至0.001 g),直至恒重。
9.3.2 测定
将盛有试验份(9.3.1)的坩埚置于电热高温炉(9.2.2)中,开始加热并逐渐升温至550 ℃±25 ℃,维持此温度约1 h。然后从高温炉中取出坩埚置于干燥器中,令其冷却并称量(称准至0.001 g)。重复于
550°C±25°C 加热、冷却、称量,直至连续两次称量的质量偏差不大于0.0002 g,即视为恒重。
9.4 结果计算
试样的灼烧损失量(S)以质量分数(%)表示,按公式(12)计算:
S = (m1 - m2)/(m0) ×100 %
式中:
S 试样灼烧损失量;
m1 灼烧前坩埚和试验份的质量,单位为克 (g)
m2 灼烧后坩埚和试验份的质量,单位为克 (g)
m0 试验份(9.3.1)质量,单位为克 (g)
以两次平行测定结果的算术平均值表示到小数点后一位作为测定结果。
10 铁含量的测定
按 GB/T 3049的规定进行。
11 pH 的测定
11.1 试剂
11.1.1 水,应使用新煮沸并冷却到室温的蒸馏水或去离子水或纯度相当的水。
11.1.2 四硼酸钠缓冲溶液, c(Na2B4O7·10H2O) =0.01mol / L 。溶解3.81g ±0.01g 十水合四硼酸钠 (Na2B4O7·10H2O) 于水中,定量转移至1000mL单刻度容量瓶中,稀释至刻度并混匀。将此溶液贮于无二氧化碳的密闭塑料瓶中,一个月至少更换一次。此溶液在不同温度下的 pH 如表2所示。
| 温度°C | 15 | 20 | 25 | 30 |
| pH | 9.26 | 9.22 | 9.18 | 9.14 |
| 注:温度每升高1°C,pH变化-0.008。 | ||||
11.1.3 四硼酸钠和氢氧化钠缓冲溶液。将0.01 mol/L的氢氧化钠溶液100 mL加入100 mL四硼酸钠缓冲溶液(11.1.2)中并混匀。该溶液在不同温度时的pH 如表3所示。
| 温度°C | 15 | 20 | 25 | 30 |
| pH | 9.64 | 9.61 | 9.58 | 9.55 |
| 注:温度每升高1°C,pH变化-0.006。 | ||||
11.2 仪器
pH 计(或酸度计),灵敏度0.05,配有玻璃测量电极和甘汞参比电极,如231型玻璃电极和232型甘汞电极。
11.3 程序
11.3.1 试验份
称取1.0 g试样(称准至0.01 g)
11.3.2 试验溶液的配制
放50 mL水至250 mL烧杯中,在玻璃棒搅拌下,逐次少量地加入试验份(11.3.1),至溶解完全。
将此溶液定量转移到100 mL单刻度容量瓶中,稀释至刻度并混匀。
注:试验溶液临用前现配。
11.3.3 测定
将容量瓶中的内容物转移到250 mL的干烧杯中,用预先经缓冲溶液(11.1.2)或(11.1.3)校准过的pH 计(11.2)测量其 pH 。所选缓冲溶液的 pH 应略低于待测试验溶液,但不应低过该试验溶液 pH 的0.5。
pH 计的校准和试验溶液 pH 的测定应在相同温度下进行。
11.4 结果的表示
用 pH 单位表示测量结果,精确至0.05,并标明测量温度。
12 颗粒度的测定
12.1 原理
将试样用规定孔径的筛子,经机械振荡器筛分,分别称取留于筛子上及底盘中试样的质量,以对试样的百分率表示。
12.2 仪器
12.2.1 筛子,符合 GB/T 6003.1的规定,筛框直径 D=200 mm ,金属丝编织网筛面。按待测产品标准的要求选取一套规定孔径的筛子,配以底盘和筛盖。
12.2.2 电动振荡器,振幅36 mm,频率243次 /min
12.2.3 天平,感量0.01 g。
12.3 程序
12.3.1 把按要求选取的一套规定孔径的清洁、干燥的筛子(12.2.1),按孔径从小到大的顺序,从下而上重叠为一筛组,将筛组置于底盘之上,一起装在电动振荡器上。
12.3.2 称取待测试样100 g(称准至0.1 g),置于上层筛中,加筛盖。
12.3.3 开动振荡器,筛振 4 min±30 s ,停止振荡后取下底盘和筛组,分别收集并称取各筛子及底盘中的试样质量(附着于筛面上的粒子用刷子仔细拂下)。
12.3.4 另取一只经分样器分样的试样,重复进行上述试验。
12.4 结果计算
根据筛盘上残留的试验份质量(A ),按公式(13)计算颗粒通过百分率:
Ai = (sumBi)/(m0) ×100
式中:
A
i 经 i 筛层的通过率;
∑ Bi ———i 筛层以下各层(不包括 i 筛层)和底盘上试验份质量之和,单位为克(g);
m0 试验份的质量(12.3.2),单位为克 (g)
以两次平行测定结果的算术平均值表示至小数点后一位作为测定结果。
12.5 精密度
进行颗粒度试验时,各层筛上和底盘中残留试验份的质量之和 (SigmaBi) ,与投入试验份的质量(m)相比,减少量 ((m-sumBi)/m)×100 %)应不大于1%,否则应重新测定。
在重复性条件下获得的两次独立测定结果的绝对差值不大于1.5%,以大于1.5%的情况不超过5%为前提。
13 表观密度的测定
按 GB/T 13173的相关要求测定。
14 氮的氧化物含量的测定(3,4-二甲苯酚分光光度法)
14.1 原理
用高锰酸钾将试样中三价氮氧化成五价氮。
五价氮与3,4-甲苯酚在规定条件下反应生成硝酸盐的衍生物。蒸馏硝酸盐的衍生物并用氢氧化钠溶液吸收。在波长约435 nm 处对黄色的硝基苯酚进行分光光度测量。
注:本方法适用于以氮(N)计的氧化物含量大于或等于2 mg/kg的三聚磷酸钠产品。
14.2 试剂
14.2.1 乙酸高汞。
14.2.2 硫酸溶液,质量分数约80%,将800 mL硫酸(密度 ρ20≈1.84~g/mL) 小心加入200 mL水中,并加热至放出白烟以除去硫酸中氮的氧化物。冷却,将此发烟酸加入另外的200 mL水中,并再次加热至发烟。再重复一次稀释和发烟。冷却,在搅拌下将该硫酸750 mL加入250 mL水中。
14.2.3 3,4-二甲苯酚溶液,50 g/L 乙酸溶液,取3,4-二甲苯酚5 g溶解于乙酸中,并用乙酸稀释至100 mL,此溶液在低于5 ℃贮存。
14.2.4 高锰酸钾溶液,约 16 g/L。
14.2.5 氢氧化钠溶液,约 80 g/L。
14.2.6 过氧化氢溶液,2.5份30%过氧化氢溶液稀释至1000份(按体积)。
14.2.7 硝酸钾标准溶液(含氮 500 μ g/mL) ,称取预先在120℃干燥2 h并在干燥器中冷却了的硝酸钾3.609 g(称准至0.001 g)。溶解于少量水中,移入1000 mL容量瓶中,稀释至刻度并混匀,1 mL此标准溶液含氮 500 μg
14.2.8 硝酸钾标准溶液(含氮 5 μ g/mL) ,移取10.0 mL硝酸钾标准溶液(14.2.7)于1000 mL容量瓶中,稀释至刻度并混匀,1 mL此标准溶液含氮 5 μg
14.3 仪器
14.3.1 水浴,能控制在35 ℃±1 ℃。
14.3.2 蒸馏装置,带有24/29锥形磨口玻璃接头和冷凝部件(见图3)。
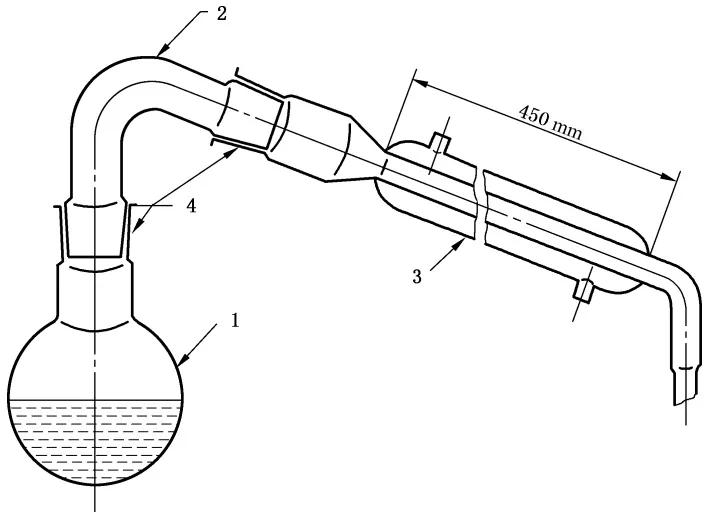
标引序号说明:
1———250 mL蒸馏烧瓶;
2———75°角回收弯头;
3———直管冷凝器,有效长度约450 mm;
4———24/29锥形接头
图 3 蒸馏装置
14.3.3 分光光度计。
14.4 程序
14.4.1 安全须知
蒸馏残液含有汞盐,为防止废水污染,溶液可以如下处理以除去和回收汞盐:
a) 将残液收集于一容积合适的容器中;
b) 用过量的亚硫酸钠在碱性介质中沉淀汞;
c) 过量亚硫酸盐用过氧化氢氧化以防止汞以聚亚硫酸盐形式重新溶解;
d) 倾析滤去无汞溶液;
e) 将不溶性残渣转入贮藏容器,日后由专门公司回收汞。
14.4.2 试验份
称取试样约1 g(称准至0.001 g)。
14.4.3 空白试验
按同样程序,应用测定中所用同量全部试剂,在测定的同时作一空白试验。
14.4.4 校正曲线的制作
14.4.4.1 制备标准比色溶液
在7个250 mL蒸馏烧瓶中,按表4体积加入硝酸钾标准溶液(14.2.8),每瓶内容物用水稀释到5 mL并作如下处理:
将蒸馏烧瓶置入冰水浴中,各瓶加入0.200 g
乙酸高汞(14.2.1)。然后,在搅拌下逐滴缓慢地加入15 mL硫酸溶液(14.2.2),使温度始终不超过35 ℃。逐滴加高锰酸钾溶液(14.2.4),其量应能使溶液转为粉红色且稳定约3 min,再逐滴滴加过氧化氢溶液(14.2.6)使溶液脱色。从冰水浴上取下烧瓶,加入3,4-二甲苯酚溶液(14.2.3)1 mL,搅拌并将烧瓶置于水浴(14.3.1),控温35 ℃±1 ℃,不时地搅拌。30 min后,在搅拌下小心加水100 mL。
注:加入乙酸高汞是为避免氯化物的干扰。
| 硝酸钾标准溶液(14.2.8) mL | 相应含氮量 μg | 硝酸钾标准溶液(14.2.8) mL | 相应含氮量 μg |
| 0a | 0 | 3.0 | 15 |
| 0.4 | 2 | 4.0 | 20 |
| 1.0 | 5 | 5.0 | 25 |
| 2.0 | 10 | — | — |
| a补偿溶液。 | |||
14.4.4.2 蒸馏
将烧瓶与蒸馏装置(14.3.2)连接,加热至沸后在约15 min内收集30 mL馏出物于一盛有10 mL氢氧化钠溶液(14.2.5)的50 mL三角瓶中。停止冷凝水的循环,定量转移至50 mL容量瓶中,稀释至刻度并混匀。
14.4.4.3 分光光度测量
15 min后用分光光度计(14.3.3)在最大吸收波长约435 nm 处,用光径长度为4 cm 或5 cm 的比色池进行测量,仪器要在补偿溶液校正到零点吸收后方可进行。
14.4.4.4 曲线图的绘制
以50 mL标准溶液中的含氮(N)量 (μg) 为横坐标,相应的吸光度值为纵坐标作图。
14.4.5 测定
14.4.5.1 试液的制备
14.4.5.1.1 如试验份(14.4.2)中含有 2mug∼25mug 以氮(N)计的氮的氧化物,可直接置入250mL蒸馏烧瓶,加水5mL后,按14.4.5.1.3进行。
14.4.5.1.2 如试验份(14.4.2)含氮的氧化物量(以 N 计)超过25 μg ,可先溶于水,然后定量转移此溶液于一容积适宜的容量瓶中,稀释至刻度并混匀。该溶液每5 mL 应含有氮的氧化物(以 N 计)2 μg ~
25 μg 。将此溶液5.0 mL移入250 mL蒸馏烧瓶中后按14.4.5.1.3进行。
14.4.5.1.3 将蒸馏烧瓶及内容物放入冰水浴并加入0.200 g
乙酸高汞(14.2.1)。然后在搅拌下逐滴缓慢地加入15 mL硫酸溶液(14.2.2),使温度始终不超过35 ℃。逐滴加高锰酸钾溶液(14.2.4)至出现的粉红色稳定约3 min。然后逐滴加入过氧化氢溶液(14.2.6)使溶液脱色。从冰水浴上取下烧瓶,加入3,4-二甲苯酚溶液(14.2.3)1 mL,搅拌并置烧瓶于水浴(14.3.1)上,控温于 35°C ±1°C 不断地搅拌30 min后,在搅拌下向烧瓶内小心加入100 mL水
14.4.5.2 蒸馏
将烧瓶与蒸馏装置(14.3.2)连接并按14.4.4.2进行蒸馏。
14.4.5.3 分光光度测量
试液(14.4.5.2)、空白溶液按14.4.4.3的规定进行分光光度测量。仪器应先用水校正至零吸光度。
14.5 结果计算
由试验溶液的净吸光度从标准曲线(14.4.4.4)上查得相应的含氮(N)量,单位为微克 (μg)
试样中氮(以 N 计)的含量(R),单位为毫克每千克 (mg/kg) ,按公式(14)计算:
R = (m3 - m2)/(m0) timesD(14)
式中:
R 试样中氮(以 N 计)的含量,单位为毫克每千克 (mg/kg) ;
m 试液中测得的氮量,单位为微克 (μg)
m2 空白试液中测得的氮量,单位为微克 (μg)
m0 试验份(14.4.2)的质量,单位为克 (g)
D 试液体积(mL)对测定用体积(mL)之比(以全部试液进行测定时 D 等于1)。
以两次测定结果的算术平均值表示至个位作为测定结果。
15 Ⅰ型含量的测定
15.1 试剂与材料
甘油,用蒸馏水调节密度至1.249 g/mL~1.250 g/mL(25 ℃)
15.2 仪器
15.2.1 仪器结构及尺寸见图4、图5。
15.2.2 双层中空玻璃容器, 250 mL
15.2.3 直角型精密温度计, 15°C ∼55°C ,分度0.1 ℃。
15.2.4 电子恒速搅拌器,40 W~90 W
15.2.5 秒表。
15.2.6 针筒注射器,不小于50 mL,2支。
15.2.7 天平,感量0.1 g,称量 100 g 以上。
15.2.8 试验筛,符合 GB/T 6003.1的规定,筛孔 ϕ
0
.150 mm,金属丝编织网筛面。
单位为毫米
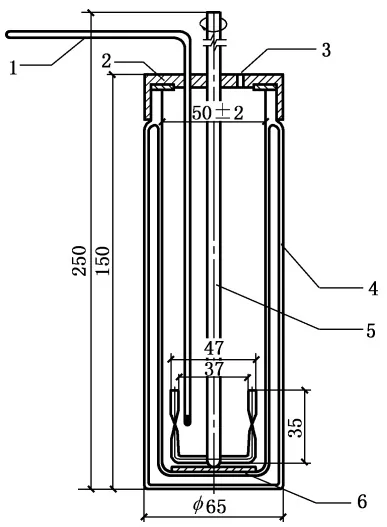
标引序号说明:
1———温度计;
2———瓶盖;
3———加料口;
4———中空玻璃容器;
5———回转搅拌器;
6———衬垫。
图 4 Ⅰ型含量测试装置及尺寸图
单位为毫米
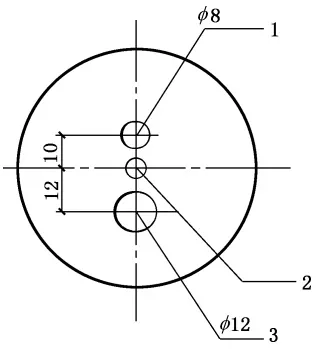
标引序号说明:
1———加料孔;
2———回转轴;
3———温度计孔。
图 5 Ⅰ型含量测试装置俯视图
15.3 测试程序
15.3.1 准备
15.3.1.1 试样制备:将样品充分研细,过试验筛(15.2.8)。将通过筛孔的样品经150 ℃干燥1 h,贮存备用。
对适量样品的研磨,应使被研磨样品的90%以上通过筛孔,以保证测定结果能够较为真实地反映样品本身。
15.3.1.2 试验前,仪器、试剂、样品都应保持在25 ° C ± 1 ° C
15.3.2 测定
称取试样(15.3.1.1)50 g±0.1 g于双层中空玻璃容器(15.2.2)中,装好搅拌装置,见15.2.1,搅拌下用注射器加入 50 g±0.1 g 甘油(15.1),同时开动秒表计时。用电子恒速搅拌器(15.2.4)控制转速在200 r/min±20 r/min,2 min 后停止搅拌,将直角型精密温度计(15.2.3)插入料浆中,并注意观察温度的变化,试验进行到4 min 45 s时,记录料浆初温 (T0)
5 min时,用注射器迅速加入 25 mL±0.3 mL 水,立即开动电动搅拌器,以 200 r/min±20 r/min的转速搅拌30 s(从加水到开始搅拌,时间不应超过 2 s) )。测定5 min 30 s时停止搅拌,并观察温度的升高(不变动仪器的位置)。当温度升高达到最大值,转而降低0.1 ℃的瞬间,记录温度的最高值 (Tm) 如果试验进行到15 min时,温度仍不降低,即取15 min时的温度为 Tm
15.4 结果计算
三聚磷酸钠中Ⅰ型含量(Q)的质量分数(%)按公式(15)计算:
Q =4 (Tm - T0 -6)(15)
式中:
Q 试样中Ⅰ型含量(质量分数),%;
Tm 料浆温度上升的最高值,单位为摄氏度(℃);
T0 料浆初始温度,单位为摄氏度(℃);
4 温升与Ⅰ型含量换算系数,%/℃。
注:此公式已经 X射线衍射法验证,对于Ⅰ型含量小于45%的产品,结果一致;对于Ⅰ型含量大于45%(含)的产品,测试结果与 X射线衍射法相比有所降低
15.5 精密度
温升值(T )低于10 ℃(含)时,平行测定允许误差±0.5 ℃。
温升值(T )高于10 ℃时,平行测定允许误差±1 ℃。
仪器装置的规格和操作搅拌时间、搅拌速度应严格按照本文件规定。
16 试验结果报告要求
试验结果报告应包括以下内容:
a) 所用的试验方法及文件编号;
b) 结果和所用的表示方法;
c) 测定过程中出现的任何异常现象;
d) 本文件未包括的任何操作或自选操作;
e) 试验日期及环境条件;
f) 其他需要说明的事项。
白度测定报告单应包括以下内容:
g) 仪器型号;
h) 光源及几何条件;
i) 标准白板或工作白板量值;
j) 白度W(或 W10 ;
k) Tw 或 (Tw,10) 。
附录 A (资料性)
色谱分离典型图谱
两种洗脱方式分离典型图谱见图 A.1和图 A.2。
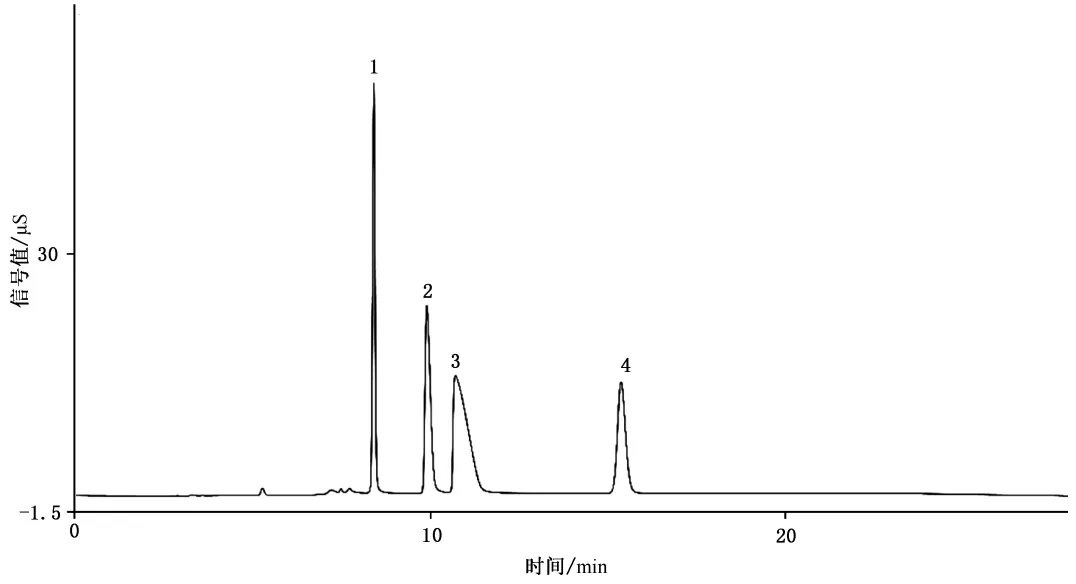
标引序号说明:
1———正磷酸盐,保留时间8.410 min;
2———焦磷酸盐,保留时间10.020 min;
3———三聚磷酸盐,保留时间10.664 min;
4———三偏磷酸盐,保留时间15.437 min。
图 A.1 梯度洗脱分析的离子色谱图
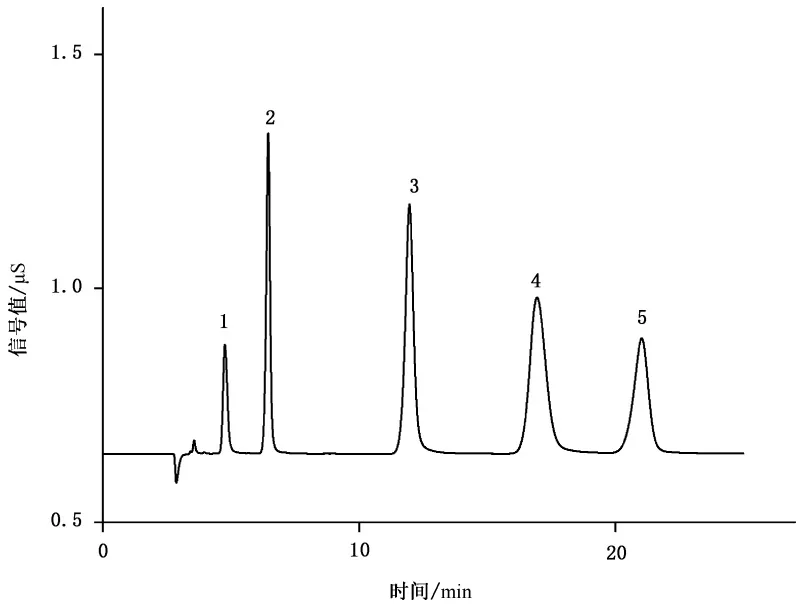
标引序号说明:
1———氯化钠,保留时间4.681 min;
2———正磷酸盐,保留时间6.487 min;
3———焦磷酸盐,保留时间12.533 min;
4———三聚磷酸盐,保留时间19.187 min;
5———三偏磷酸盐,保留时间22.137 min。
图 A.2 等度洗脱分析的离子色谱图
评论