


前言
YB/T 190《连铸保护渣化学分析方法》分为 13 部分:
——第1部分:连铸保护渣 二氧化硅含量的测定 高氯酸脱水重量法
——第2部分: 连铸保护渣 氧化铝含量的测定 EDTA 滴定法
——第3部分:连铸保护渣 总钙含量的测定 EGTA滴定法
——第4部分: 连铸保护渣 氧化镁含量的测定 CyDTA 滴定法
——第5部分: 连铸保护渣化学分析方法 火焰原子吸收光谱法测定氧化钾、氧化钠含量
——第6部分:连铸保护渣 游离碳含量的测定 燃烧气体容量法和红外线吸收法
——第7部分:连铸保护渣 总碳含量的测定 燃烧气体容量法和红外线吸收法
——第8部分:连铸保护渣 铁含量的测定 邻菲罗啉分光光度法和火焰原子吸收光谱法
——第9部分:连铸保护渣 氧化锂含量的测定 火焰原子吸收光谱法
——第10部分: 连铸保护渣 氟含量的测定 离子选择电极法
——第11部分: 连铸保护渣 氧化锰含量的测定 高碘酸钠(钾)分光光度法和火焰原子吸收光谱法
——第12部分: 连铸保护渣 三氧化二硼含量的测定 电感耦合等离子体原子发射光谱法
——第13部分: 连铸保护渣 二氧化硅、三氧化二铝、氧化钙、氧化镁、全铁含量的测定 波长色散 X 射线荧光光谱法
本部分为 YB/T 190 的第6部分。
本部分按照 GB/T 1.1—2009 给出的规则起草。
本部分代替 YB/T 190.6—2001《连铸保护渣化学分析方法 燃烧气体容量法和红外线吸收法测定游离碳含量》。
本部分与 YB/T 190.6—2001 相比,主要技术变化如下:
——对标准名称进行了修改;
——增加“分析中除另有说明外,仅使用认可的分析纯试剂和符合 GB/T 6682 规定的二级以上的蒸馏水或其纯度相当的水”;
——将原格式“第一篇 燃烧气体容量法”修改为“3 燃烧气体容量法”;
——将原格式“第二篇 红外线吸收法”修改为“4 红外线吸收法”;
——分析步骤中增加了注3;
——将最终结果的计算内容按要求做了补充。
本部分由中国钢铁工业协会提出。
本部分由全国钢标准化技术委员会(SAC/TC 183)归口。
本部分起草单位:山西太钢不锈钢股份有限公司、冶金工业信息标准研究院。
本部分主要起草人:乌静、曹吉祥、戴学谦、仇金辉、卢春生。
本部分所代替标准的历次版本发布情况为:
——YB/T 190.6—2001。
警告: 使用本部分的人员应有正规实验室工作的实践经验。本部分并未指出所有可能的安全问题,使用者有责任采取适当的安全和健康措施,并保证符合国家有关法规规定的条件。
1 范围
本部分规定了燃烧气体容量法和红外线吸收法测定连铸保护渣中游离碳的含量。
本部分适用于连铸保护渣中游离碳含量的测定。燃烧气体容量法,测定范围(质量分数):0.50%~10.00%;红外线吸收法,测定范围(质量分数):0.50%~30.00%。
2 规范性引用文件
下列文件中的条款通过本部分的引用而成为本部分的条款。凡是注日期的引用文件,仅所注日期的版本适用于本部分。凡是不注日期的引用文件,其最新版本(包括所有的修改单)适用于本部分。
GB/T 223.69—2008 钢铁及合金 碳含量的测定 管式炉内燃烧后气体容量法
GB/T 2007.2 散装矿产品取样、制样通则 手工制样方法
GB/T 6682 分析实验室用水规格和试验方法
GB/T 8170 数值修约规则与极限数值的表示和判定
3 燃烧气体容量法
3.1 原理
试料经酸溶分解,氟化钠(氢氟酸)助溶,过滤,依次酸洗、水洗、烘干。用管式炉内燃烧气体容量法测定试样游离碳含量。
3.2 试剂与材料
分析中除另有说明外,仅使用认可的分析纯试剂和符合 GB/T 6682 规定的二级以上的蒸馏水或其纯度相当的水。
3.2.1 氧气,纯度不低于99.5%(质量分数)。
3.2.2 酸洗石棉,使用前在 1000° C 的马弗炉灼烧 4h 后贮存在干燥器中备用。
3.2.3 氟化钠。
3.2.4 氢氟酸, ρ 1.15g/mL。
3.2.5 盐酸,1+1。
3.2.6 盐酸,5+95。
3.2.7 硝酸银溶液,10g/L。
3.3 仪器与设备
3.3.1 氧气表及氧气净化装置一套,包括缓冲瓶、洗气瓶和干燥塔。
3.3.2 燃烧气体容量法测定碳装置(气体体积测量仪)。
3.3.3 管式炉,附热电偶与温度自动控制器。
3.3.4 瓷管,长600mm,内径23mm,使用前在1200℃管式炉中分段通氧灼烧5min~10min。
3.3.5 瓷舟,97mm,使用前在1200℃的高温炉中灼烧2h以上,冷却后贮于盛有碱石棉或碱石灰及无水
氯化钙的不涂油的干燥器中备用。
3.3.6 古氏漏斗(20mL)或玻璃漏斗(口径为50mm)。
3.3.7 瓷滤片,直径为 22mm。
3.4 制样
3.4.1 按 GB/T 2007.2 的规定制备试样。
3.4.2 试样应全部通过 0.097mm 筛孔。
3.4.3 试样分析前应在 105°C ∼110°C 的烘箱干燥 2h, 取出, 置于干燥器中冷却至室温。
3.5 分析步骤
3.5.1 试料量
根据试料中游离碳含量,按表1称取试料,精确至0.0002g。
| 游离碳含量(质量分数)/% | 称样量/g |
| 0.50~1.00 | 1.00 |
| >1.00~1.50 | 0.50 |
| >1.50~3.00 | 0.30 |
| >3.00~5.00 | 0.20 |
| >5.00~10.00 | 0.10 |
3.5.2 接通管式炉电源,升温至1200℃。
3.5.3 通入氧气检查整个装置的管路及活塞是否漏气,调节并保持仪器装置在正常的工作状态。更换水准瓶内的溶液、玻璃棉、除硫剂和氢氧化钾溶液后,均应先燃烧几次高碳试样以二氧化碳饱和后方能开始操作。
3.5.4 空白试验
随同试料做空白试验。
3.5.5 测定
3.5.5.1 将试料(3.5.1)置于250mL烧杯中,加40mL盐酸(3.2.5),约0.2g氟化钠(3.2.3),盖上表面皿低温加热溶解,加热约20min后,沿杯壁加入50mL热水,煮沸5min~6min。
注1:高硅试样可滴加4滴~6滴氢氟酸(3.2.4),难溶试样在溶样时需不断加水,保持溶液体积。
3.5.5.2 趁热用已铺有酸洗石棉(3.2.2)的古氏漏斗(3.3.6)或加瓷滤片(3.3.7)的玻璃漏斗(3.3.6)减压抽滤,先将上层的澄清液倾注于酸洗石棉(3.2.2)层上,再将烧杯中的残渣用热的盐酸(3.2.6)以倾洗法洗涤5次~6次,最后将所有的残渣用水全部洗至酸洗石棉(3.2.2)滤层上,用热水洗至中性[可用硝酸银溶液(3.2.7)检查
Cl-
]。停止抽滤,取下漏斗,用玻璃棒将酸洗石棉层及残渣全部转移到瓷舟(3.3.5)中(附着于漏斗及烧杯壁上的残渣可用少许干净酸洗石棉以玻璃棒或镊子将其擦净并转移到瓷舟中)。
注2:酸洗石棉铺平并在抽滤试样前用玻璃棒压实,厚度以5mm~7mm为宜。
注3:高碳试样抽滤时适当控制水流,不可流速过大,以防穿滤,损失试样。
3.5.5.3 将装好残渣的瓷舟置于 105°C ∼110°C 的烘箱中干燥 2h,取出,在干燥器中冷却至室温。
3.5.5.4 启开玻璃磨口塞(有的定碳仪进气端为橡皮塞),将装有残渣的瓷舟(3.5.5.3)放入瓷管内,用长钩推至瓷管加热区中部,立即塞紧管塞,预热2min。按照定碳仪操作规程操作,记录读数(体积或含量),并从记录的读数中扣除空白值。
3.5.5.5 启开玻璃磨口塞,用长钩将瓷舟拉出。
3.6 结果的计算
3.6.1 当标尺读数是体积(mL)时,以质量分数表示的碳含量由式(1)计算:
w(C) (%) = (A timesV timesf)/m ×100(1)
式中:
A——温度 16°C 、气压 101.3kPa,封闭液面上每毫升二氧化碳中含碳量(g),用硫酸封闭溶液作封闭时,A 值为 0.0005000g;用 NaCl 封闭溶液作封闭时,A 值为 0.0005022g;
V——吸收前后气体的体积差,即二氧化碳的体积,单位为毫升(mL);
f——温度、气压补正系数,见 GB/T 223.69—2008 的附录 A 和附录 B;
m——试料量,单位为克(g)。
3.6.2 采用水银气压计时,气压值按式(2)校正:
p = pprime (1 -0.000163t -0.0026 cos Φ -0.0000002H)(2)
式中:
p——校正后的气压值,单位为千帕(kPa);
p' ——水银气压计测得的气压值,单位为千帕(kPa);
t——水银气压计所在处的温度,单位为摄氏度(℃);
Φ ——水银气压计所在处的纬度;
H——水银气压计所在处的海拔高度,单位为米(m)。
3.6.3 当标尺的刻度是碳含量[例如有的定碳仪把 25mL 体积刻成碳含量为 1.250%(质量分数 m/m),有的把 30mL 体积刻成碳含量为 1.500%(质量分数 m/m)]时,以质量分数表示的碳含量由式(3)计算:
w(C) (%) = (A timesx ×20 timesf)/m ×100(3)
式中:
A——温度 16° C、气压 101.3kPa,封闭液面上每毫升二氧化碳中含碳量(g),用硫酸封闭溶液作封闭时,A 值为 0.0005000g;用 NaCl 封闭溶液作封闭时,A 值为 0.0005022g;
f——温度、气压补正系数,见 GB/T 223.69—2008 的附录 A 和附录 B;
m——试样量,单位为克(g);
x——标尺读数(碳含量),换算成二氧化碳气体体积(mL)的系数(即25/1.250或30/1.500)。
3.6.4 最终结果的计算
同一试样两次独立分析结果差的绝对值如不大于表 2 所列允许差, 则取其算术平均值作为分析结果。如果同一试样两次独立分析结果差的绝对值大于表 2 所列允许差, 则按附录 A 的规定追加测量次数并确定分析结果。
分析结果按 GB/T 8170 修约, 当分析结果大于或等于 0.10% 时, 将数值修约到两位小数。
3.7 允许差
允许差见表 2。
| 游离碳 | 允许差 |
| 0.50~1.00 | 0.05 |
| >1.00~2.00 | 0.12 |
| >2.00~5.00 | 0.20 |
| >5.00~10.00 | 0.35 |
4 红外线吸收法
4.1 原理
试料经酸溶分解,氟化钠(氢氟酸)助溶,过滤,依次酸洗,水洗,烘干。用红外线吸收法测定试样游离碳含量。
4.2 试剂与材料
分析中除另有说明外,仅使用认可的分析纯试剂和符合 GB/T 6682 规定的二级以上的蒸馏水或其纯度相当的水。
4.2.1 氧气,纯度大于99.95%,其他级别的氧气若能获得低而一致的空白时,也可使用。
4.2.2 动力气源,氮气,氩气或压缩空气,其杂质(水和油)质量分数小于0.5%。
4.2.3 钨粒,碳的质量分数小于0.002%,粒度0.8mm~1.4mm。
4.2.4 锡粒,碳的质量分数小于0.002%,粒度0.4mm~0.8mm。
4.2.5 纯铁助熔剂,碳的质量分数小于0.002%,屑状。
4.2.6 混合助熔剂,钨粒和锡粒按8+1混合。
4.2.7 陶瓷坩埚( φ23mmtimesh23mm 或 φ25mmtimesh25mm),在高于 1200°C 的高温炉中灼烧 2h 或通氧烧至空白值为最低。冷却后贮于盛有碱石棉或碱石灰及无水氯化钙的不涂油的干燥器中备用。
4.2.8 高氯酸镁(无水),粒状。
4.2.9 烧碱石棉,粒状。
4.2.10 玻璃棉。
4.3 仪器与设备
红外线吸收定碳仪。
4.4 取制样
4.4.1 按 GB/T 2007.2 的规定制试样。
4.4.2 试样应全部通过 0.097mm 筛孔。
4.4.3 试样分析前应在 105°C ∼110°C 的烘箱干燥 2h, 取出, 置于干燥器中冷却至室温。
4.5 分析步骤
4.5.1 试料量
根据试样中游离碳含量,按表3称取试料,精确至0.0001g。
| 游离碳含量(质量分数)/% | 称样量/g |
| 0.50~10.00 | 0.20~0.25 |
| >10.00~30.00 | 0.10 |
4.5.2 将试料(4.5.1)置于250mL烧杯中,加40mL盐酸(3.2.5),约0.2g氟化钠(3.2.3),盖上表面皿低温加热溶解,加热约20min后,沿杯壁加入50mL热水,煮沸5min~6min。
注4:高硅试样可滴加4~6滴氢氟酸(3.2.4),难溶试样在溶样时不断加水,保持溶液体积。
4.5.3 趁热用已铺有酸洗石棉的古氏漏斗或玻璃漏斗(陶瓷过滤片)减压抽滤,先将上层的澄清液倾注于酸洗石棉层上,再将烧杯中的残渣用热的盐酸(3.2.6)以倾洗法洗涤5次~6次,最后将所有的残渣用水全部洗至酸洗石棉滤层上,用热水洗至中性[可用硝酸银溶液(3.2.7)检查Cl⁻]。停止抽滤,取下漏斗,用玻璃棒将酸洗石棉层及残渣全部转移到预先盛有1g纯铁助熔剂的陶瓷坩埚(4.2.7)中(附着于漏斗及烧杯壁上的残渣可用少许干净酸洗石棉以玻璃棒或镊子将其擦净并转移到陶瓷坩埚中)。
注5:酸洗石棉铺平并在抽滤试样前用玻璃棒压实,厚度以5mm~7mm为宜,尽量少量。
注6:高碳试样适当控制水流,不可流速过大,以防穿滤,损失试样。
4.5.4 将装有纯铁助熔剂和残渣的陶瓷坩埚置于 105°C ∼110°C 的烘箱中干燥 4h,取出,在干燥器中冷却至室温。
4.5.5 空白试验
随同试料做空白试验。
将经过 4.5.2~4.5.4 步骤处理过的空白试料置于同一量程或通道,按 4.5.8 步骤进行测定。重复足够次数,直至得到低而比较一致的读数。计算平均值,按仪器说明书操作。
4.5.6 分析准备
4.5.6.1 按仪器说明书调试检查仪器,使仪器处于正常稳定状态。
4.5.6.2 选用设置最佳分析条件。
4.5.6.3 选用标准样品及助熔剂按 4.5.8 步骤做两次试测(不经过 4.5.2~4.5.4 步骤化学处理),以确定仪器是否正常。
4.5.6.4 称取 0.5g 含碳量为 0.050%(质量分数)左右的标准样品若干份, 按 4.5.8 步骤进行测定(不经过 4.5.2~4.5.4 步骤), 其结果波动应在 ±0.003% 范围内。
4.5.7 校正试验
4.5.7.1 根据待测试料的含游离碳量,选择相应的量程或通道,并选择3个同类型标样依次进行校正,测得结果的波动应在允许误差范围内,以确认系统的线性,否则应按仪器说明书调节系统的线性。
4.5.7.2 不同的量程或通道,应分别测其空白值并校正。
4.5.7.3 分析条件变化时,应重新测定空白值并校正。
4.5.8 测定
4.5.8.1 按试料的含游离碳量范围,分别选择仪器的最佳分析条件。
4.5.8.2 将装有纯铁助熔剂及残渣的陶瓷坩埚试料(4.5.4)覆盖1.5g混合助熔剂(4.2.6),钳取坩埚放到炉台上,按仪器说明书操作,开始分析并记录结果。
4.5.9 最终结果的计算
同一试样两次独立分析结果差的绝对值如不大于表 2 所列允许差, 则取其算术平均值作为分析结果。如果同一试样两次独立分析结果差的绝对值大于表 2 所列允许差, 则按附录 A 的规定追加测量次数并确定分析结果。
分析结果按 GB/T 8170 修约, 当分析结果大于或等于 0.10% 时, 将数值修约到两位小数。
4.6 允许差
允许差见表 4。
| 游离碳含量 | 允许差 |
| 0.50~1.00 | 0.04 |
| >1.00~2.00 | 0.10 |
| >2.00~5.00 | 0.16 |
| >5.00~10.00 | 0.30 |
| >10.00~15.00 | 0.40 |
| >15.00~20.00 | 0.60 |
| >20.00~30.00 | 0.85 |
5 试验报告
试验报告应包括下列内容:
a) 实验室名称和地址;
b) 试验报告发布日期;
c) 标准编号;
d) 样品识别必要的详细说明;
e) 分析结果;
f) 结果的测定次数;
g)测定过程中存在的任何异常特性以及标准中未规定而可能对试样或认证标样的分析结果产生影响的任何操作。
附录 A (规范性附录)
试验样分析值接受程序流程图
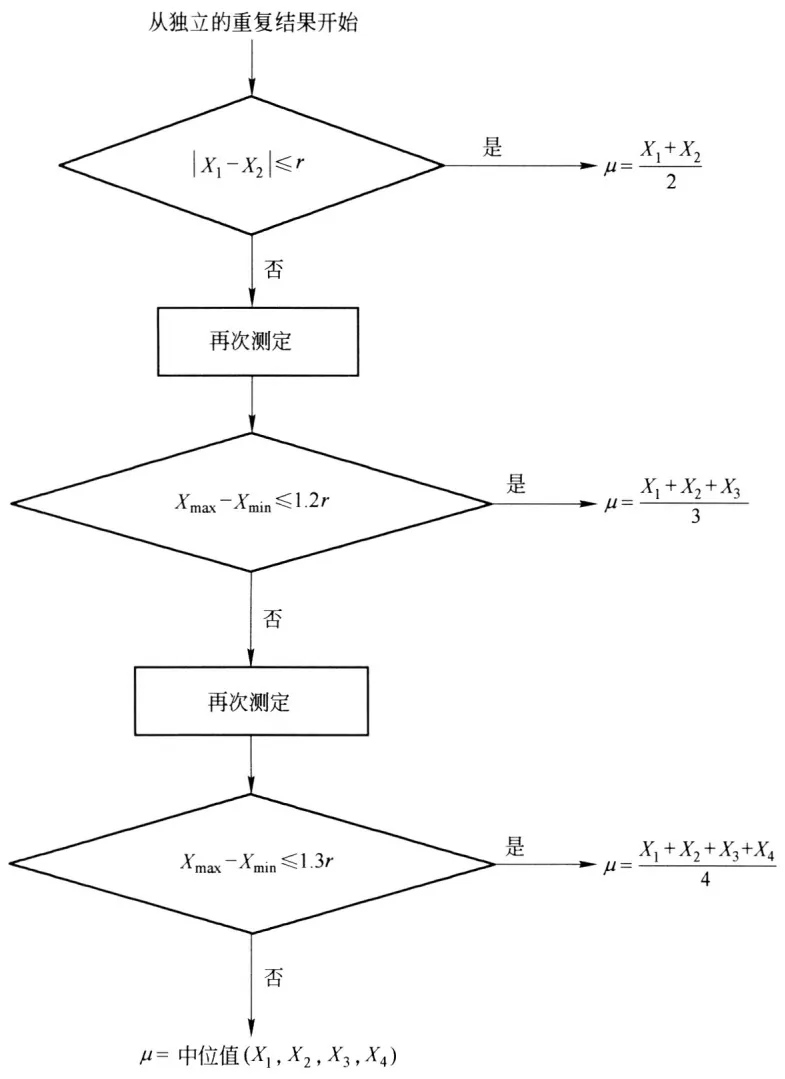
图 A.1 试验样分析值接受程序流程图
YB/T 190.6—2014
中华人民共和国黑色冶金
行业标准
连铸保护渣 游离碳含量的测定
燃烧气体容量法和红外线吸收法
*
北京北河沿大街嵩祝院北巷39号
邮政编码:100009
北京七彩京通数码快印有限公司印刷
*
*
YB/T 190.11—2014 代替 YB/T 190.11—2001
前言
YB/T 190《连铸保护渣化学分析方法》分为 11 个部分:
——第1部分:二氧化硅含量的测定
——第2部分: 氧化铝含量的测定
——第3部分: 氧化钙含量的测定
——第4部分: 氧化镁含量的测定
——第5部分: 氧化钾、氧化钠含量的测定
——第6部分: 游离碳含量的测定
——第7部分: 碳含量的测定
——第8部分:铁含量的测定 邻二氮杂菲分光光度法和火焰原子吸收光谱法
——第9部分: 氧化锂含量的测定
——第10部分: 氟含量的测定
——第11部分: 氧化锰含量的测定 高碘酸钠(钾)分光光度法和火焰原子吸收光谱法
本部分为 YB/T 190 的第11部分。
本部分按照 GB/T 1.1—2009 给出的规则起草。
本部分代替 YB/T 190.11—2001《连铸保护渣化学分析方法 高碘酸钠(钾)光度法和火焰原子吸收光谱法测定氧化锰含量》。
本部分与 YB/T 190.11—2001 相比做了如下修改:
——将标准名称改为《连铸保护渣 氧化锰含量的测定 高碘酸钠(钾)分光光度法和火焰原子吸收光谱法》;
——扩展了方法的测定范围,两个方法的测定范围皆由原来的0.50%~5.00%扩展为0.1%~7.0%,并对两个方法中相应校准曲线溶液的线性范围及试液分取量等技术条件进行了修改;
——对盐酸、硝酸等试剂用量、参比溶液的配制方式等技术条件进行了修改;
——对原标准原子吸收光谱法中公式(2)进行了更正;
——增加了规范性附录 A, 对试样分析结果接受程序进行了规定;
——更改了部分文字表达方式。
本部分由中国钢铁工业协会提出。
本部分由全国钢标准化技术委员会(SAC/TC183)归口。
本部分起草单位:武汉钢铁(集团)公司、冶金工业信息标准研究院、河南省西保冶材集团有限公司。
本部分主要起草人:邵梅、闻向东、张穗忠、陈士华、吴立新、曹宏燕、仇金辉、高建平、王姜维。
本部分所代替标准的历次版本发布情况为:
—YB/T 190.11—2001。
警告: 使用本部分的人员应有正规实验室工作实践经验。本部分未指出所有可能的安全问题。使用者有责任采取适当的安全和健康措施,并保证符合国家有关法规规定的条件。
1 范围
YB/T 190 的本部分规定了高碘酸钠(钾)分光光度法和火焰原子吸收光谱法测定氧化锰含量。
本部分适用于连铸保护渣中氧化锰含量的测定。测定范围(质量分数):0.1%~7.0%。
2 规范性引用文件
下列文件对于本文件的应用是必不可少的。凡是注日期的引用文件,仅所注日期的版本适用于本文件。凡是不注日期的引用文件,其最新版本(包括所有的修改单)适用于本文件。
GB/T 2007.2 散装矿石产品的取样、制样通则,手工制样方法
GB/T 6682 分析实验室用水规范和试验
GB/T 7728 冶金产品化学分析 火焰原子吸收光谱法通则
GB/T 8170 数值修约规则与极限数值的表示和判定
3 高碘酸钠(钾)分光光度法
3.1 原理
试料以盐酸、氢氟酸、硝酸分解,高氯酸冒烟至近干,稀硝酸溶解盐类,在磷酸介质中用高碘酸钠(钾)将锰氧化至七价,于分光光度计波长525nm处测量吸光度。
3.2 试剂
除另有说明外,仅使用认可的分析纯试剂和符合 GB/T 6682 规定的三级以上蒸馏水或其纯度相当的水。
3.2.1 盐酸, ρ 1.19g/mL。
3.2.2 硝酸, ρ1.42g/mL 。
3.2.3 高氯酸, ρ 1.67g/mL。
3.2.4 氢氟酸, ρ 1.05g/mL。
3.2.5 磷酸, ρ 1.69g/mL。
3.2.6 高碘酸钠(钾)溶液,50g/L。
称取 5g 高碘酸钠(钾)于 250mL 烧杯中, 加 60mL 水, 10mL 硝酸(3.2.2), 加热溶解后冷却, 用水稀释至 100mL, 混匀。
注:配制高碘酸钾溶液冷却至室温时,室温较低可能有少许晶体析出,不影响分析结果。
3.2.7 亚硝酸钠溶液,10g/L。
3.2.8 氧化锰标准溶液
3.2.8.1 称取 0.7745g 金属锰(含量>99.95%, 预先用稀硝酸溶解表面氧化物, 用水洗净后于乙醇中再洗 3 次~4 次, 室温晾干)于 300mL 烧杯中, 加 50mL 硝酸(1+3), 加热溶解, 煮沸驱尽氮氧化物, 冷却后移入 1000mL 容量瓶中, 用水稀释至刻度, 混匀。1.00mL 此溶液含氧化锰 1.00mg。
3.2.8.2 移取 50.00mL 氧化锰标准溶液(3.2.8.1)于 250mL 容量瓶中,加入 10mL 硝酸(1+3),用水
稀释至刻度,混匀。1.00mL 此溶液含 200.0μg 氧化锰。
3.2.9 不含还原物质的水:1000mL 去离子水中加入 10mL 磷酸(3.2.5),加热煮沸,加 5mL 高碘酸钠(钾)溶液(3.2.6),继续煮沸几分钟,冷却后使用。
3.3 仪器
分析中,仅用通常的实验室仪器、设备。
3.4 制样
3.4.1 按 GB/T 2007.2 的规定制备试样。试样应全部通过 0.097mm 筛孔。
3.4.2 试样分析前在 105°C ∼110°C 干燥 2h,置于干燥器中冷却至室温。
3.5 分析步骤
安全警示:
1) 使用氢氟酸时需特别小心,最好戴医用手套,操作后必须洗手,以防止造成意外烧伤。
2) 使用高氯酸时不能戴手套,使用高氯酸的通风柜应定期进行清洗。浓高氯酸(70%~72%)应存放在远离有机物及还原物质的地方,以防止相互接触后发生剧烈爆炸。
3.5.1 试料量
称取 0.20g 试样,精确至 0.0001g。
3.5.2 测定次数
同一试样应称取至少两份试料进行测定。
3.5.3 空白试验
随同试料做空白试验。
3.5.4 测定
3.5.4.1 将试料(3.5.1)置于300mL聚四氟乙烯烧杯中,用少量水湿润,加入10mL盐酸(3.2.1)、5mL氢氟酸(3.2.4)、3mL硝酸(3.2.2),低温加热30min,加5mL高氯酸(3.2.3),低温加热至冒高氯酸烟,继续加热冒烟至体积约为1mL,稍冷,加入2mL硝酸(3.2.2),用少量水冲洗杯壁,继续加热5min溶解盐类,冷却至室温。按照表1将试液移入相应的容量瓶中,用水稀释至刻度,混匀。试液用慢速滤纸干过滤。
| 氧化锰含量范围/% | 容量瓶体积/mL |
| 0.1~1.5 | 50 |
| 0.5~7.0 | 250 |
3.5.4.2 分取 25.00mL 滤液于 250mL 锥形瓶中,加入 15mL 磷酸(3.2.5)、10mL 高碘酸钠(钾)溶液(3.2.6),加水至体积约 60mL,加热至微沸并保持 2min~3min,冷却至室温,移入 100mL 容量瓶中,用不含还原物质的水(3.2.9)稀释至刻度,混匀。
3.5.4.3 将部分显色液移入 2cm 吸收皿中, 于另一吸收皿中预置 1 滴~2 滴亚硝酸钠溶液 (3.2.7), 将剩余的显色液倒入, 以此作为参比溶液, 在分光光度计波长 525nm 处测量吸光度, 从校准曲线上查出相应的氧化锰含量。
注1:若试样碳含量高,在溶样时易引起迸溅,可预先于高温炉中进行烧炭处理,试液不需过滤。
注2:若试样碳含量高而未进行烧炭处理影响定容刻度的观察,可待沉淀下沉后再用水稀释至刻度。
3.5.5 校准曲线的绘制
移取 0mL、0.50mL、1.00mL、2.00mL、4.00mL、6.00mL、8.00mL 氧化锰标准溶液(3.2.8.2)于250mL锥形瓶中,加1mL硝酸(3.2.2),以下按3.5.4.2~3.5.4.3操作,测量吸光度。校准曲线系列每一标准溶液的吸光度减去零浓度标准溶液的吸光度为净吸光度,以氧化锰量为横坐标,净吸光度为纵坐标,绘制校准曲线。
3.6 分析结果计算及其表示
3.6.1 分析结果的计算
按式(1)计算氧化锰的质量分数
wMnO = ((m2 - m1) timesf)/(m0 ×106) ×100(1)
式中:
wMnO ——氧化锰的质量分数,以百分数(%)表示;
m2 ——从标准曲线上查得的试液中的氧化锰量,单位为微克( μ g);
m1 ——从标准曲线上查得的空白试验溶液中氧化锰量,单位为微克( μ g);
f——稀释倍数;
m0 ——试料量,单位为克(g)。
3.6.2 分析结果的确定和表示
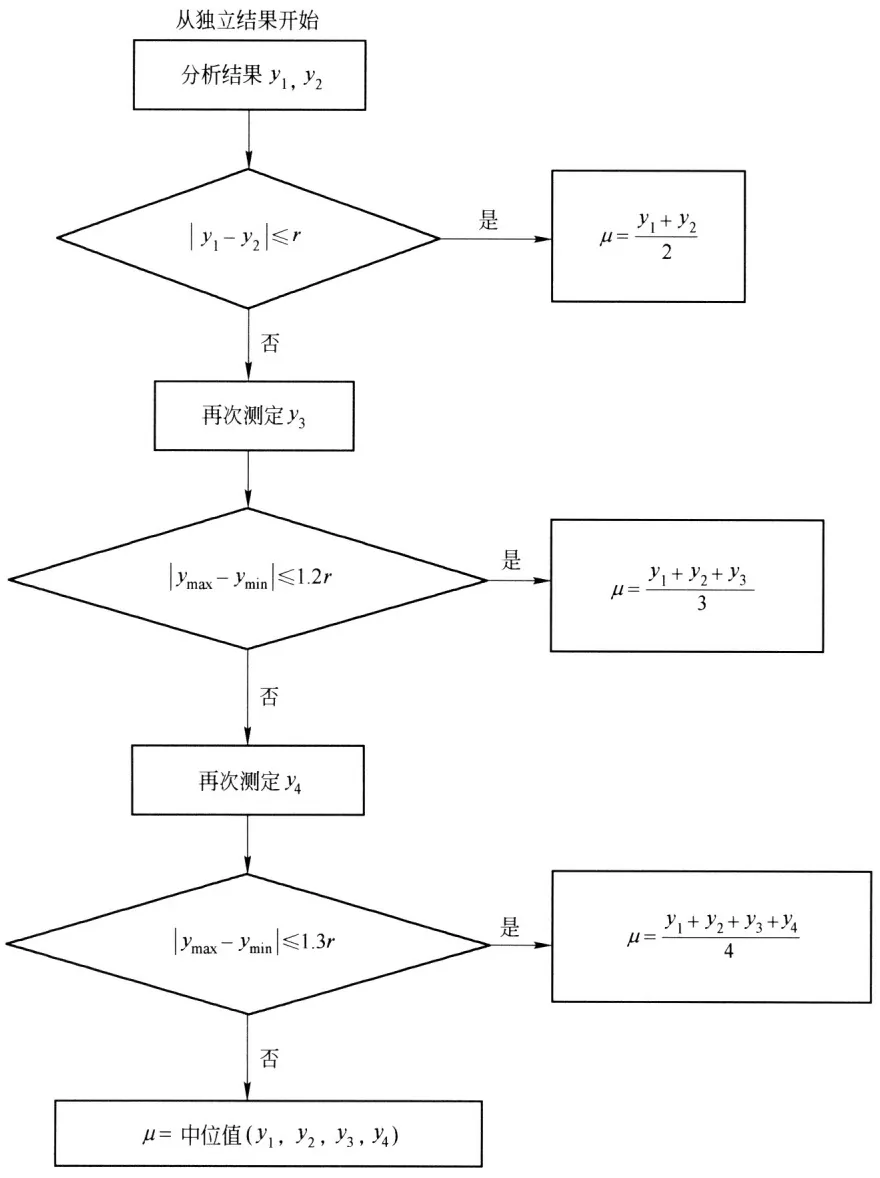
当试样的所得两个有效分析值差值的绝对值不大于表 2 所规定的试样允许差时, 则可予以平均计算为最终分析结果。当试样的所得两个有效分析值差值的绝对值大于表 2 所规定的试样允许差时, 则按附录 A 的规定追加测量次数并确定分析结果。
分析结果按 GB/T 8170 修约, 将数值修约至两位小数。
3.7 允许差
| 含量范围 | 允许差 r |
| 0.1~1.0 | 0.04 |
| >1.0~2.0 | 0.07 |
| >2.0~3.0 | 0.10 |
| >3.0~4.0 | 0.15 |
| >4.0~5.0 | 0.20 |
| >5.0~7.0 | 0.25 |
4 火焰原子吸收光谱法
4.1 原理
试料以盐酸、氢氟酸、硝酸分解,高氯酸冒烟至近干。在盐酸介质中,将试样溶液喷入空气-乙炔火焰中,用锰空心阴极灯作光源,于原子吸收光谱仪波长279.5nm处测量吸光度。
4.2 试剂
除另有说明外,仅使用认可的分析纯试剂和符合 GB/T 6682 规定的三级以上蒸馏水或其纯度相当的水。
4.2.1 盐酸( ρ 1.19g/mL)。
4.2.2 硝酸( ρ 1.42g/mL)。
4.2.3 高氯酸( ρ 1.67g/mL)。
4.2.4 氢氟酸( ρ 1.05g/mL)。
4.2.5 氯化锶溶液(60g/L):称取100g氯化锶( SrCl2·6H2O )溶于水中,用水稀释至1L。
4.2.6 氧化锰标准溶液
4.2.6.1 称取 0.7745g 金属锰(含量>99.95%,预先用稀硝酸溶解表面氧化物,用水洗净后再用乙醇洗 3 次~4 次,室温晾干)于 300mL 烧杯中,加 50mL 硝酸(1+3)加热溶解,煮沸驱尽氮氧化物,冷却后移入 1000mL 容量瓶中,用水稀释至刻度,此溶液 1.00mL 含氧化锰 1.0mg。
4.2.6.2 移取 50.00mL 氧化锰标准溶液(4.2.6.1)于 250mL 容量瓶中,加入 10mL 硝酸(1+3),用水稀释至刻度,混匀。此溶液 1.00mL 含 200.0μg 氧化锰。
4.3 仪器
原子吸收光谱仪,备有空气-乙炔燃烧器,锰空心阴极灯。空气-乙炔气体要足够纯净(不含油、水和锰),以提供稳定清澈的火焰。
按 GB/T 7728 对原子吸收光谱仪性能的判断,所用原子吸收光谱仪应达到下列要求:
a) 精密度的最低要求
用最高浓度的标准溶液测量 10 次吸光度,并计算其吸光度平均值和标准偏差。该标准偏差不超过吸光度平均值的 1%。
用最低浓度的标准溶液(不是零浓度标准溶液)测量10次吸光度,并计算其吸光度平均值和标准偏差。该标准偏差不超过最高标准溶液吸光度平均值的0.5%。
b) 特征浓度
锰的特征浓度应小于 0.10 mug/mL 。
c) 检出限
锰的检出限应小于 0.05 mug/mL 。
d) 校准曲线的线性
校准曲线按浓度等分成五段,最高段吸光度差值与最低段吸光度差值之比不应小于0.7。
4.4 制样
4.4.1 按 GB/T 2007.2 的规定制备试样。试样应全部通过 0.097mm 筛孔。
4.4.2 试样分析前在 105°C ∼110°C 干燥 2h,置于干燥器中冷却至室温。
4.5 分析步骤
安全警示:
1) 使用氢氟酸时需特别小心,最好戴医用手套,操作后必须洗手,以防止造成意外烧伤。
2) 使用高氯酸时不能戴手套,使用高氯酸的通风柜应定期进行清洗。浓高氯酸(70%~72%)应存放在远离有机物及还原物质的地方,以防止相互接触后发生剧烈爆炸。
4.5.1 试料量
称取 0.20g 试样,精确至 0.0001g。
4.5.2 测定次数
同一试样应称取至少两份试料进行测定。
4.5.3 空白试验
随同试料做空白试验。
4.5.4 测定
4.5.4.1 将试料(4.5.1)置于300mL聚四氟乙烯烧杯中,用少量水湿润,加入10mL盐酸(4.2.1)、5mL氢氟酸(4.2.4)、3mL硝酸(4.2.2),低温加热30min,加5mL高氯酸(4.2.3),低温加热至冒高氯酸烟,继续加热冒烟至体积约为1mL,稍冷,加入5mL盐酸(4.2.1),用少量水冲洗杯壁,加热5min溶解盐类,冷却至室温,移入100mL容量瓶中,加入5mL氯化锶溶液(4.2.5),用水稀释至刻度,混匀。试液用慢速滤纸干过滤。
注1:若试样碳含量高,在溶样时易引起迸溅,可预先于高温炉中进行烧炭处理,试液不需过滤。
注2:若试样碳含量高而未进行烧炭处理影响定容刻度的观察,可待沉淀下沉后再用水稀释至刻度。
4.5.4.2 按表3分取试液(4.5.4.1)于100mL容量瓶中,加入5mL盐酸(4.2.1)、5mL氯化锶溶液(4.2.5),用水稀释至刻度,混匀。
| 氧化锰含量范围/% | 分取试液体积/mL |
| 0.1~0.8 | 不稀释 |
| 0.5~4.0 | 20.00 |
| 1.0~7.0 | 10.00 |
4.5.4.3 按 GB/T 7728 的要求和操作将原子吸收光谱仪调节至最佳工作条件,以空气-乙炔火焰,于波长 279.5 nm 处,用水调零点,测量吸光度,从校准曲线上查出相应氧化锰的浓度。
4.5.5 校准曲线的绘制
4.5.5.1 移取 0mL、1.00mL、2.00mL、4.00mL、6.00mL、8.00mL 氧化锰标准溶液(4.2.6.2)至 100mL 容量瓶中,加入 5mL 盐酸(4.2.1)、5mL 氯化锶溶液(4.2.5),用水稀释至刻度,混匀。
4.5.5.2 在原子吸收光谱仪上,以空气-乙炔火焰,于波长279.5nm处,用水调零点,测量吸光度。
4.5.5.3 校准曲线系列每一标准溶液的吸光度减去零浓度标准溶液的吸光度为净吸光度,以氧化锰浓度为横坐标,净吸光度为纵坐标,绘制校准曲线。
注:当原子吸收光谱仪的稳定性好,在分析中对于适当高浓度范围的氧化锰测定时,如果适当偏转原子吸收光谱仪的燃烧器,能得到好的分析稳定性及校准曲线的线性关系,可推荐采用适当偏转原子吸收光谱仪的燃烧器降低灵敏度,避免试液稀释来测定。
4.6 分析结果计算及其表示
4.6.1 分析结果的计算
按式(2)计算氧化锰的质量分数 wMnO :
wMnO = ((c1 - c0) timesf timesV)/(m ×106) ×100(2)
c0 ——自校准曲线上查得的空白试验溶液氧化锰的浓度,单位为微克每毫升( mug/mL );
c1 ——自校准曲线上查得的试料溶液氧化锰的浓度,单位为微克每毫升( mug/mL );
V——最终测量试料溶液的体积,单位为毫升(mL);
m——试料量,单位为克(g)。
4.6.2 分析结果的确定和表示
当试样的所得两个有效分析值差值的绝对值不大于表 4 所规定的试样允许差时, 则可予以平均计算为最终分析结果。当试样的所得两个有效分析值差值的绝对值大于表 4 所规定的试样允许差时, 则按附录 A 的规定追加测量次数并确定分析结果。
分析结果按 GB/T 8170 修约, 将数值修约至两位小数。
4.7 允许差
| 含量范围 | 允许差r |
| 0.1~1.0 | 0.04 |
| >1.0~2.0 | 0.07 |
| >2.0~3.0 | 0.10 |
| >3.0~4.0 | 0.15 |
| >4.0~5.0 | 0.20 |
| >5.0~7.0 | 0.25 |
5 试验报告
试验报告应包括下列内容:
a)识别样品、实验室和分析日期等资料;
b) 引用标准;
c) 遵守本标准规定的程度;
d) 分析结果及其表示;
e) 测定中观察到的异常现象;
f) 本标准未规定的操作,或任何可能影响结果的操作。
附录 A (规范性附录)
评论