


前言
YB/T 190《连铸保护渣化学分析方法》分为 13 部分:
——第1部分:连铸保护渣 二氧化硅含量的测定 高氯酸脱水重量法
——第2部分:连铸保护渣 氧化铝含量的测定 EDTA滴定法
——第3部分:连铸保护渣 总钙含量的测定 EGTA滴定法
——第4部分:连铸保护渣 氧化镁含量的测定 CyDTA滴定法
——第5部分: 连铸保护渣化学分析方法 火焰原子吸收光谱法测定氧化钾、氧化钠含量
——第6部分:连铸保护渣 游离碳含量的测定 燃烧气体容量法和红外线吸收法
——第7部分:连铸保护渣 总碳含量的测定 燃烧气体容量法和红外线吸收法
——第8部分:连铸保护渣 铁含量的测定 邻菲罗啉分光光度法和火焰原子吸收光谱法
——第9部分:连铸保护渣 氧化锂含量的测定 火焰原子吸收光谱法
——第10部分: 连铸保护渣 氟含量的测定 离子选择电极法
——第11部分: 连铸保护渣 氧化锰含量的测定 高碘酸钠(钾)分光光度法和火焰原子吸收光谱法
——第12部分: 连铸保护渣 三氧化二硼含量的测定 电感耦合等离子体原子发射光谱法
——第13部分: 连铸保护渣 二氧化硅、三氧化二铝、氧化钙、氧化镁、全铁含量的测定 波长色散 X 射线荧光光谱法
本部分为 YB/T 190 的第7部分。
本部分按照 GB/T 1.1—2009 给出的规则起草。
本部分代替 YB/T 190.7—2001《连铸保护渣化学分析方法 燃烧气体容量法和红外线吸收法测定碳含量》。
本部分与 YB/T 190.7—2001 相比,主要技术变化如下:
——对标准名称进行了修改;
——增加“分析中除另有说明外,仅使用认可的分析纯试剂和符合 GB/T 6682 规定的二级以上的蒸馏水或其纯度相当的水”;
——将原格式“第一篇 燃烧气体容量法”修改为“3 燃烧气体容量法”;
——将原格式“第二篇 红外线吸收法”修改为“4 红外线吸收法”;
——将最终结果的计算内容按要求做了补充。
本部分由中国钢铁工业协会提出。
本部分由全国钢标准化技术委员会(SAC/TC183)归口。
本部分起草单位:山西太钢不锈钢股份有限公司、冶金工业信息标准研究院。
本部分主要起草人:乌静、曹吉祥、刘爱坤、仇金辉、卢春生。
本部分所代替标准的历次版本发布情况为:
—YB/T 190.7—2001。
警告: 使用本部分的人员应有正规实验室工作的实践经验。本部分并未指出所有可能的安全问题,使用者有责任采取适当的安全和健康措施,并保证符合国家有关法规规定的条件。
1 范围
本部分规定了燃烧气体容量法和红外线吸收法测定连铸保护渣中总碳的含量。
本部分适用于连铸保护渣中总碳含量的测定。燃烧气体容量法,测定范围(质量分数):0.50%~10.00%;红外线吸收法,测定范围(质量分数):0.50%~30.00%。
2 规范性引用文件
下列文件中的条款通过本部分的引用而成为本部分的条款。凡是注日期的引用文件,仅所注日期的版本适用于本部分。凡是不注日期的引用文件,其最新版本(包括所有的修改单)适用于本部分。
GB/T 223.69—2008 钢铁及合金 碳含量的测定 管式炉内燃烧后气体容量法
GB/T 2007.2 散装矿产品取样、制样通则 手工制样方法
GB/T 6682 分析实验室用水规格和试验方法
GB/T 8170 数值修约规则与极限数值的表示和判定
3 燃烧气体容量法
3.1 原理
试料与助熔剂在高温(1200℃~1350℃)管式炉中加热通氧燃烧,将碳完全氧化成二氧化碳,除去二氧化硫后将混合气体收集于量气管中,并测量其体积。然后以氢氧化钾溶液吸收二氧化碳,再测量剩余气体的体积。吸收前后气体体积之差即为二氧化碳之体积,由此计算碳含量。
3.2 试剂与材料
分析中除另有说明外,仅使用认可的分析纯试剂和符合 GB/T 6682 规定的二级以上的蒸馏水或其纯度相当的水。
3.2.1 氧气,纯度不低于99.5%(质量分数)。
3.2.2 助熔剂,锡粒(或锡片)和纯铁助熔剂。
助熔剂的含碳量一般不超过0.005%(质量分数),使用前应做选定助熔剂空白试验,并从试样的测量值中扣除。
3.2.3 活性二氧化锰,粒状。
3.2.4 高锰酸钾-氢氧化钾溶液,称取 30g 氢氧化钾溶于 70mL 高锰酸钾饱和溶液中。
3.2.5 硫酸封闭溶液,1000mL水中加1mL硫酸( ρ=1.84g/mL ),滴加数滴甲基橙溶液(1g/L),至呈稳定的浅红色。
3.3 仪器与设备
3.3.1 氧气表及氧气净化装置一套,包括缓冲瓶、洗气瓶和干燥塔。
3.3.2 燃烧气体容量法测定碳装置(气体体积测量仪)。
3.3.3 管式炉,附热电偶与温度自动控制器。
3.3.4 瓷管,长 600mm,内径 23mm,使用前在 1200℃管式炉中分段通氧灼烧 5min~10min。
3.3.5 瓷舟, 长 88mm 或 97mm。使用前在 1200℃ 管式炉中通氧灼烧 2min~4min, 也可于 1000℃ 高温炉中灼烧 1h 以上, 冷却后贮于盛有碱石棉或碱石灰及无水氯化钙的不涂油的干燥器中备用。
3.3.6 除硫管,内装颗粒活性二氧化锰,两端塞有脱脂棉。
3.3.7 长钩,用低碳镍铬丝或耐热合金丝制成,用以推进、拉出瓷舟。
3.4 制样
3.4.1 按 GB/T 2007.2 的规定制试样。
3.4.2 试样应全部通过 0.097mm 筛孔。
3.4.3 试样分析前应在 105°C ∼110°C 的烘箱干燥 2h, 取出, 置于干燥器中冷却至室温。
3.5 分析步骤
3.5.1 试料量
根据试料含碳量,按表1称取试料,精确至0.0002g。
| 碳含量(质量分数)/% | 称样量/g |
| 0.50~1.00 | 1.00 |
| >1.00~1.50 | 0.50 |
| >1.50~3.00 | 0.30 |
| >3.00~5.00 | 0.20 |
| >5.00~10.00 | 0.10 |
3.5.2 接通管式炉电源, 升温, 至 1200° C。
3.5.3 通入氧气检查整个装置的管路及活塞是否漏气,调节并保持仪器装置在正常的工作状态。更换水准瓶内的溶液、玻璃棉、除硫剂和氢氧化钾溶液后,均应先燃烧几次高碳试样以二氧化碳饱和后方能开始操作。
3.5.4 空白试验
随同试料做空白试验,直至得到稳定的空白试验值。
3.5.5 选择适当的标准样品按 3.5.6 的步骤测定,以检查仪器装置,达到分析要求后才能开始试样分析。
3.5.6 测定
3.5.6.1 称取试料(3.5.1)置于瓷舟中(3.3.5),加适当的锡粒纯铁助熔剂(3.2.2)均匀覆盖于试料上。
3.5.6.2 开启玻璃磨口塞(有的定碳仪进气端为橡皮塞),将装好试料的瓷舟(3.3.5)放入瓷管(3.3.4)内,用长钩(3.3.7)推至瓷管加热区中部,立即塞紧管塞,预热2min。按照定碳仪操作规程操作,记录读数(体积或含量),并从记录的读数中扣除空白值。
3.5.6.3 启开玻璃磨口塞,用长钩将瓷舟拉出。
3.6 结果的计算
3.6.1 当标尺读数是体积(mL)时,以质量分数表示的碳含量由式(1)计算:
w(C) (%) = (A timesV timesf)/m ×100(1)
式中:
A——温度 16° C、气压 101.3kPa,封闭液面上每毫升二氧化碳中含碳量(g),用硫酸封闭溶液作封闭时,A 值为 0.0005000g;用 NaCl 封闭溶液作封闭时,A 值为 0.0005022g;
V——吸收前后气体的体积差,即二氧化碳的体积,单位为毫升(mL);
f——温度、气压补正系数,见 GB/T 223.69—2008 的附录 A 和附录 B;
m——试料量,单位为克(g)。
3.6.2 采用水银气压计时,气压值按式(2)校正:
p = pprime (1 -0.000163t -0.0026 cos Φ -0.0000002H)(2)
式中:
p——校正后的气压值,单位为千帕(kPa);
p' ——水银气压计测得的气压值,单位为千帕(kPa);
t——水银气压计所在处的温度,单位为摄氏度(℃);
Φ ——水银气压计所在处的纬度;
H——水银气压计所在处的海拔高度,单位为米(m)。
3.6.3 当标尺的刻度是碳含量[例如有的定碳仪把 25mL 体积刻成碳含量为 1.250%(质量分数 m/m),有的把 30mL 体积刻成碳含量为 1.500%(质量分数 m/m)]时,以质量分数表示的碳含量由式(3)计算:
w(C) (%) = (A timesx ×20 timesf)/m ×100(3)
式中:
A——温度 16°C 、气压 101.3kPa,封闭液面上每毫升二氧化碳中含碳量(g),用硫酸封闭溶液作封闭时,A 值为 0.0005000g;用 NaCl 封闭溶液作封闭时,A 值为 0.0005022g;
f——温度、气压补正系数,见 GB/T 223.69—2008 的附录 A 和附录 B;
m——试样量,单位为克(g);
x——标尺读数(碳含量),换算成二氧化碳气体体积(mL)的系数(即25/1.250或30/1.500)。
3.6.4 最终结果的计算
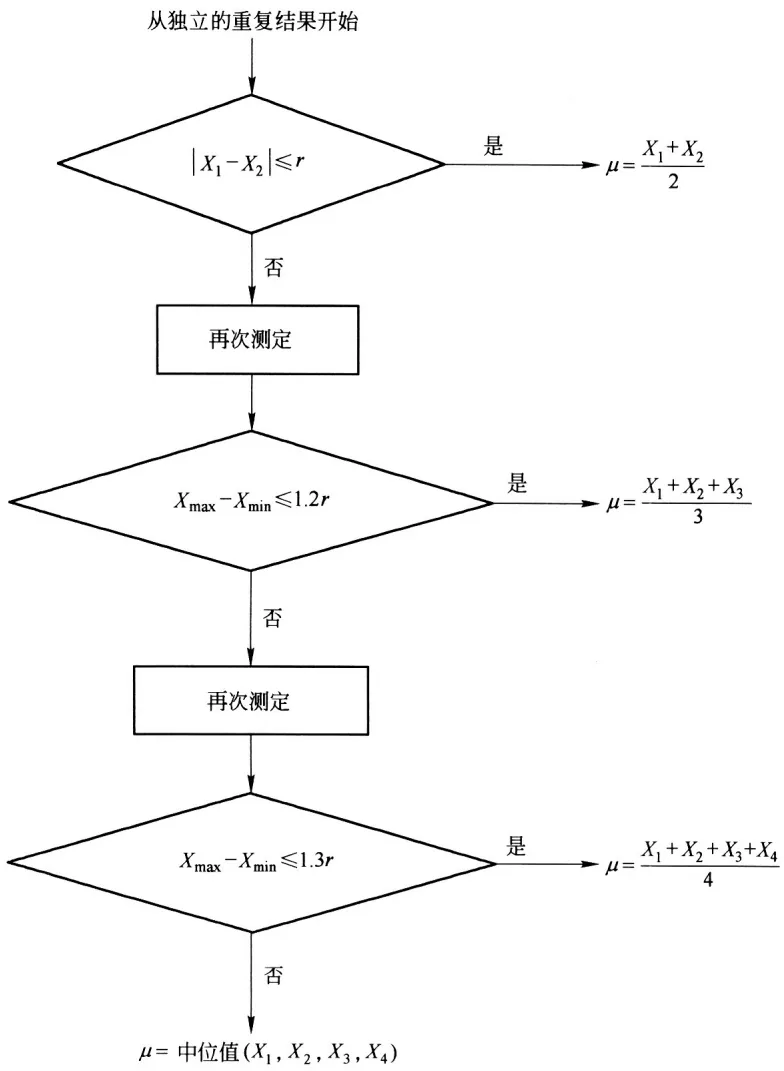
同一试样两次独立分析结果差的绝对值如不大于表 2 所列允许差, 则取其算术平均值作为分析结果。如果同一试样两次独立分析结果差的绝对值大于表 2 所列允许差, 则按附录 A 的规定追加测量次数并确定分析结果。
分析结果按 GB/T 8170 修约, 当分析结果大于或等于 0.10% 时, 将数值修约到两位小数。
3.7 允许差
允许差见表 2。
| 碳含量 | 允许差 |
| 0.50~1.00 | 0.05 |
| >1.00~2.00 | 0.08 |
| >2.00~5.00 | 0.15 |
| >5.00~10.00 | 0.25 |
4 红外线吸收法
4.1 原理
试料于高频感应炉的氧气流中加热燃烧,生成的二氧化碳由氧气载至红外线分析器的测量室,二氧化碳吸收某特定波长的红外能,其吸收能与碳的浓度成正比,根据检测器接受能量变化可测得碳量。
4.2 试剂与材料
分析中除另有说明外,仅使用认可的分析纯试剂和符合 GB/T 6682 规定的二级以上的蒸馏水或其纯度相当的水。
4.2.1 氧气,纯度大于99.95%(质量分数),其他级别的氧气若能获得低而一致的空白时,也可使用。
4.2.2 动力气源,氮气,氩气或压缩空气,其杂质(水和油)质量分数小于0.5%。
4.2.3 钨粒,碳的质量分数小于0.002%,粒度0.8mm~1.4mm。
4.2.4 锡粒,碳的质量分数小于0.002%,粒度0.4mm~0.8mm。
4.2.5 纯铁助熔剂,碳的质量分数小于0.002%,屑状。
4.2.6 混合助熔剂,钨粒和锡粒按8+1混合。
4.2.7 陶瓷坩埚, (φ23mmtimesh23mm 或 φ25mmtimesh25mm) 在高于 1200°C 的高温炉中灼烧 2h 或通氧烧至空白值为最低。冷却后贮于盛有碱石棉或碱石灰及无水氯化钙的不涂油的干燥器中备用。
4.2.8 高氯酸镁(无水),粒状。
4.2.9 烧碱石棉,粒状。
4.2.10 玻璃棉。
4.3 仪器与设备
红外线吸收定碳仪。
4.4 取制样
4.4.1 按 GB/T 2007.2 的规定抽取试样。
4.4.2 试样应全部通过 0.097mm 筛孔。
4.4.3 试样分析前应在 105°C ∼110°C 的烘箱干燥 2h,取出,置于干燥器中冷却至室温。
4.5 分析步骤
4.5.1 试料量
根据试料含碳量,按表3称取试料,精确至0.0001g。
| 碳含量(质量分数)/% | 称样量/g |
| 0.50~10.00 | 0.20~0.25 |
| >10.00~30.00 | 0.1 |
4.5.2 空白试验
在预先盛有 1.5g~2.0g 纯铁助熔剂(4.2.5)的坩埚(4.2.7)内覆盖 1.5g 混合助熔剂(4.2.6),于同一量程或通道,按 4.5.5 条进行测定。重复足够次数,直至得到低而比较一致的读数。计算平均值,并参考仪器说明书。
4.5.3 分析准备
4.5.3.1 按仪器使用说明书调试检查仪器,使仪器处于正常稳定状态。
4.5.3.2 选用设置最佳分析条件。
4.5.3.3 应用标准样品及助熔剂按 4.5.5 条做两次试测,以确定仪器是否正常。
4.5.3.4 称取 0.500g 含碳量为 0.050%(质量分数)左右的标准样品若干份, 按 4.5.5 条进行测定, 其结果波动应在 ±0.003% 范围内。
4.5.4 校正试验
4.5.4.1 根据待测试样的含碳量,选择相应的量程或通道,并选择3个同类型标样依次进行校正测得结果的波动应在允许误差范围内,以确认系统的线性,否则应按仪器说明书调节系统的线性。
4.5.4.2 不同的量程或通道,应分别测其空白值并校正。
4.5.4.3 当分析条件变化时,要求重新测定空白并校正。
4.5.5 测定
4.5.5.1 按待测试样的含碳量范围,分别选择仪器的最佳分析条件。
4.5.5.2 将试料(4.5.1)均匀置于预先盛有1.5g~2.0g纯铁助熔剂(4.2.5)的陶瓷坩埚(4.2.7)内,再
覆盖 1.5g 混合助熔剂(4.2.6),钳取坩埚放到炉台上,按仪器说明书操作,开始分析并记录结果。
4.5.6 最终结果的计算
同一试样两次独立分析结果差的绝对值如不大于表 2 所列允许差, 则取其算术平均值作为分析结果。如果同一试样两次独立分析结果差的绝对值大于表 2 所列允许差, 则按附录 A 的规定追加测量次数并确定分析结果。
分析结果按 GB/T 8170 修约, 当分析结果大于或等于 0.10% 时, 将数值修约到两位小数。
4.6 允许差
允许差见表 4。
| 碳含量 | 允许差 |
| 0.50~1.00 | 0.04 |
| >1.00~2.00 | 0.06 |
| >2.00~5.00 | 0.12 |
| >5.00~10.00 | 0.20 |
| >10.00~15.00 | 0.30 |
| >15.00~20.00 | 0.45 |
| >20.00~30.00 | 0.65 |
5 试验报告
试验报告应包括下列内容:
a)实验室名称和地址;
b) 试验报告发布日期;
c) 标准编号;
d) 样品识别必要的详细说明;
e) 分析结果;
f) 结果的测定次数;
g)测定过程中存在的任何异常特性以及本部分中未规定而可能对试样或认证标样的分析结果产生影响的任何操作。
附录 A (规范性附录)
试验样分析值接受程序流程图
评论