


前言
本文件按照 GB/T 1.1—2020《标准化工作导则 第1部分:标准化文件的结构和起草规则》的规定起草。
请注意本文件的某些内容可能涉及专利。本文件的发布机构不承担识别专利的责任。
本文件由国家药品监督管理局提出。
本文件由全国医疗器械生物学评价标准化技术委员会(SAC/TC 248)归口。
本文件起草单位:山东省医疗器械和药品包装检验研究院、江苏大瓷中科生物材料科技有限公司、深圳市药品检验研究院(深圳市医疗器械检测中心)、辽宁省医疗器械检验检测院、山东省药学科学院、山东隽秀生物科技股份有限公司、苏州西脉红枫生物科技有限公司、健适医用外科器械(无锡)有限公司。
本文件主要起草人:彭健、江世华、马森菊、种思颖、刘阳、郑红霞、曹利敏、程路达、陈仿如、马丽霞、刘叶、孙光宇。
引言
聚对二氧环己酮是一种可吸收医用生物材料,属于脂肪族聚醚酯,其结构单元中的酯键赋予其良好的生物相容性和生物降解性,分子链上的醚键使其具有良好的柔韧性和抗拉强度,这些特性使聚对二氧环己酮在临床医学中得到较为广泛的应用。
聚对二氧环己酮应用形式多样,在对该材料进行安全性评价的过程中,适用时可结合实际参考本文件。本文件推荐方法之外的其他方法也可使用,但本文件的使用者有责任在使用前进行适当论证,确保方法的科学性、可行性与可靠性。本文件未包括对无生物危害的具体定性和定量的要求,建议在评估可能的生物或毒理学危害时参考 GB/T 16886.1。
可吸收医用生物材料聚对二氧环己酮
1 范围
本文件规定了可吸收医用生物材料聚对二氧环己酮材料特性的技术要求,描述了试验方法。
本文件适用于可吸收医用生物材料聚对二氧环己酮材料。
2 规范性引用文件
下列文件中的内容通过文中的规范性引用而构成本文件必不可少的条款。其中,注日期的引用文件,仅该日期对应的版本适用于本文件;不注日期的引用文件,其最新版本(包括所有的修改单)适用于本文件。
GB/T 3682.1—2018 塑料 热塑性塑料熔体质量流动速率(MFR)和熔体体积流动速率(MVR)的测定 第1部分:标准方法
GB/T 16886.17—2025 医疗器械生物学评价 第17部分:医疗器械成分的毒理学风险评估
GB/T 19466.2 塑料 差示扫描量热(DSC)法 第2部分:玻璃化转变温度和台阶高度的测定
GB/T 19466.3 塑料 差示扫描量热(DSC)法 第3部分:熔融和结晶温度及热焓的测定
中华人民共和国药典(2025 年版 四部)
3 术语和定义
下列术语和定义适用于本文件。
3.1
聚对二氧环己酮 poly(p⁃dioxanone); PPDO
以对二氧环己酮为单体开环聚合而成的聚合物。
注:PPDO 化学结构式见图 1。
[ c O O - CH2 - CH2 - O - CH2 - C ]n
图 1 PPDO 化学结构式
4 要求
4.1 外观
白色或淡黄色固体,无肉眼可见异物。
4.2 红外鉴别
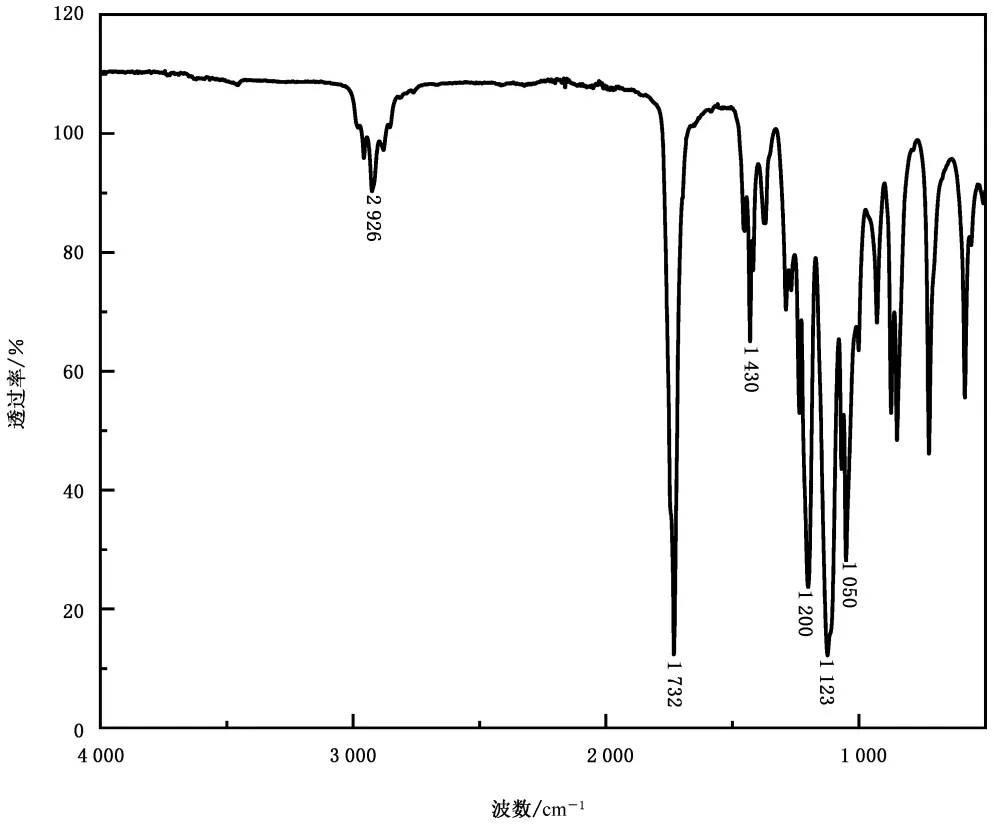
PPDO 的傅里叶变换红外光谱在 2 926 cm-1
、
1 732 cm-1
、
1 430 cm-1
、
1 200 cm-1
、
1 123 cm-1
、
1050 cm-1 有特征吸收峰,特征吸收峰的实测值波数误差应小于规定值的 0.5%。
注:PPDO 参考红外光谱图见附录 A。
4.3 水分
水分含量应不大于 0.5%。
4.4 熔体质量流动速率
熔体质量流动速率应符合制造商的规定。
4.5 玻璃化转变温度
玻璃化转变温度应为 -10°C ±5°C
4.6 熔点
熔点应为 105°C±10°C 。
4.7 重金属
重金属总量(以铅计)应不大于 10 μg/g 。
4.8 炽灼残渣
炽灼残渣应不大于 0.2 %。
4.9 特性黏度
特性黏度数值应符合制造商的规定。
4.10 重均摩尔质量及摩尔质量分布
重均摩尔质量及摩尔质量分布应符合制造商的规定。
4.11 单体残留
对二氧环己酮单体残留量应不大于 2%。
4.12 溶剂残留
制备、提纯过程中使用的溶剂残留应符合《中华人民共和国药典》(2025 年版 四部)通则 0861 附表中的限度要求。若经确认含有其他有害残留物,其毒理学风险应可忽略或可接受。
4.13 催化剂残留
锡残留量应不大于 150 μg/g 。若使用其他催化剂,其毒理学风险应可忽略或可接受。
5 试验方法
5.1 外观
用正常或矫正视力观察。
5.2 红外鉴别
按照《中华人民共和国药典》(2025 年版 四部)通则 0402 红外光谱法,采用衰减全反射(ATR)法进行试验。
5.3 水分
按照附录 B 进行试验。
5.4 熔体质量流动速率
按 GB/T 3682.1—2018 中规定的 A 法进行,试验温度为 150 °
C ,标称负荷为 2.16 kg。
5.5 玻璃化转变温度
按 GB/T 19466.2 规定的方法进行试验,升温速率为 10 ℃/min。
5.6 熔点
按 GB/T 19466.3 规定的方法进行试验,升温速率为 10°C/min
5.7 重金属
按《中华人民共和国药典》(2025 年版 四部)通则 0821 重金属检查法第二法进行试验。
5.8 炽灼残渣
按《中华人民共和国药典》(2025 年版 四部)通则 0841 炽灼残渣检查法第一法进行试验。
5.9 特性黏度
取聚合物样品约 0.1 g,精密称定,溶于 80 mL 六氟异丙醇中,完全溶解后用六氟异丙醇定容至100 mL,25 ℃条件下按《中华人民共和国药典》(2025 年版 四部)通则 0633 黏度测定法中第二法乌氏毛细管黏度计测定法进行试验。
5.10 重均摩尔质量及摩尔质量分布
称取聚合物样品用流动相溶解配制成质量浓度约为 2 mg/mL 的溶液,用 0.45 μm 滤膜过滤,按《中华人民共和国药典》(2025 年版 四部)通则 0514 分子排阻色谱法测试。
流动相:六氟异丙醇(含 0.01 mol/L 三氟乙酸钠),用 0.22 μm 滤膜过滤。
色谱柱:采用排阻极限符合要求且可用于氟化有机洗脱液的凝胶渗透色谱柱,选取适宜的流速,柱温:40 ℃,进样量:50 μL,标准品:至少 5 种已知分子质量的窄分布的聚甲基丙烯酸甲酯(PMMA)标准品。
或采用经验证可行的分子排阻色谱方法进行试验。
5.11 单体残留
按《中华人民共和国药典》(2025 年版 四部)通则 0521 气相色谱法进行试验或其他经验证的分析方法,推荐方法见附录 C。
5.12 溶剂残留
按《中华人民共和国药典》(2025 年版 四部)通则 0861 残留溶剂进行试验或其他经验证的分析方法,推荐方法见附录 D。若经确认含有其他有害残留物,应按照 GB/T 16886.17—2025 中图 1 给出的毒理学风险评估流程对有害残留物进行评估。
5.13 催化剂残留
取聚合物样品适量置于聚四氟乙烯消解罐中,加入消解酸(HNO)适量,置于微波消解仪中消解,待消解完全后,取出消解罐,在赶酸仪上加热至近干,全部转移至适宜容量瓶中,用 1% 硝酸稀释定容,同法制备样品空白。取上述制备液,按《中华人民共和国药典》(2025 年版 四部)通则 0411 电感耦合等离子体原子发射光谱法或通则 0412 电感耦合等离子体质谱法或通则 0406 原子吸收分光光度法进行试验。若使用其他催化剂,应按照 GB/T 16886.17—2025 中图 1 给出的毒理学风险评估流程对有害残留物进行评估。
附录 A(资料性) PPDO 参考红外光谱图
PPDO 参考红外光谱图见图 A.1。
附录 B(规范性) 水分的测定方法
B.1 原理
本法采用卡尔⁃费休库仑滴定仪与加热干燥炉连接的装置,在一定试验条件下将样品在加热干燥炉中加热,然后将蒸发出的水分导入卡尔⁃费休库仑滴定仪的滴定系统中,用卡尔⁃费休试剂进行滴定,从而测定样品中的水分。
B.2 仪器设备
卡尔⁃费休库仑滴定仪,加热干燥炉,电子分析天平,干燥操作箱。
B.3 试剂
卡尔⁃费休试剂(按卡尔⁃费休库仑滴定仪的要求配制或购置滴定液)。
B.4 制样环境
温度:18 ℃~28 ℃;相对湿度:≤10 %。
B.5 试验方法
B.5.1 聚合物样品放置于干燥操作箱内,达到 B.4 制样条件后取出样品将其装入专用瓶并密封,用电子分析天平测量聚合物样品的质量(净重应不少于 0.1 g) ,整个制样过程不宜超过 2 min。
B.5.2 开启加热干燥炉、卡尔⁃费休库仑滴定仪,设置加热干燥炉温度和滴定载气流速(推荐温度为 120°C±5°C ,载气流速为 70mL/min±5mL/min; ;可根据不同设备选择合适参数)。
B.5.3 进行预滴定,除去装置内的水分,直至稳定平衡状态,进行滴定。
B.5.4 卡尔⁃费休库仑滴定仪以永停滴定法指示终点,滴定终止时间不宜超过 10 min。滴定结束后测得聚合物样品中水分的净含量。
B.6 结果计算
样品中水分含量按照公式(B.1)进行计算:
A = (m1)/m ×100 %(1)
式中:
A —— 水分含量;
m1 被测聚合物样品中水分的净含量,单位为克 (g) ;
m 聚合物样品的净重,单位为克 (g)
附录 C(资料性) 单体残留的测定方法
C.1 仪器设备
气相色谱仪、固定液为(6%)氰丙基苯基(⁃ 94%)二甲基聚硅氧烷的毛细管柱或相同分离效果的其他色谱柱。
C.2 试剂
对二氧环己酮对照品(化学物质登记号:3041⁃16⁃5,纯度>98%)、六氟异丙醇(纯度>99.5%)、乙酸乙酯(色谱纯)。
C.3 色谱条件
柱温:90 ℃保持 2 min,以 20 °C/min 升至 200 ℃保持 5 min,进样口温度: 240 °C
氢火焰离子化检测器(FID)温度: 250 °C ,分流比 20∶1,流速 1 mL/min
C.4 试验方法
C.4.1 线性标准溶液制备
取对二氧环己酮对照品适量,精密称定,置适宜的容量瓶中,用六氟异丙醇溶解并定容,摇匀。分别取上述对照品液适量,置 10 mL 容量瓶中,用六氟异丙醇稀释定容成系列标准溶液,作为对照品储备溶液,分别精密移取对照储备溶液 0.5 mL 至 10 mL 容量瓶中,用乙酸乙酯定容,摇匀,作为线性标准溶液(标准溶液浓度参考范围为 2mug/mL∼50mug/mL) 。
C.4.2 供试液制备
取聚合物样品约 0.1 g,精密称定,置 10 mL 容量瓶中,加六氟异丙醇 4 mL 溶解,待样品完全溶解后,用六氟异丙醇定容至标线,摇匀。精密量取上述溶液 0.5 mL 于 10 mL 容量瓶中,缓慢滴加乙酸乙酯并振摇,定容,摇匀,静置 5 min,将该溶液转移至离心管中,7 000 g 离心 5 min,取上清液,使用 0.22 μm有机过滤头过滤至进样小瓶中,作为供试品溶液。
C.5 测量及计算方法
精密量取供试品溶液和标准溶液各 2 µL,分别注入气相色谱仪,记录色谱图,按标准曲线法以峰面积计算样品中的对二氧环己酮单体残留量。
样品中单体残留量按照公式(C.1)进行计算:
X = (ρ timesV0 ×20 ×10-6)/(m0) ×100 %(1)
式中:
X ——聚合物样品中单体残留量;
ρ 由标准曲线法得到的供试品中单体的质量浓度,单位为微克每毫升 (μg/mL) ;
V0 供试品溶液的体积,单位为毫升(mL);
20 ——稀释倍数;
m0 聚合物样品的质量,单位为克(g)。
附录 D(资料性) 溶剂残留的测定方法
D.1 设备
气相色谱仪(配备 FID)、顶空进样器、固定液为(6%)氰丙基苯基⁃(94%)二甲基聚硅氧烷的毛细管柱或相同分离效果的其他色谱柱。
D.2 色谱条件
柱温:初始温度 40 ℃维持 3 min,以 8 ℃/min 升温至 100°C ,以 20°C/min 升温至 240 ° C ,维持 3 min。进样口温度: 200°C
FID 温度: 250 °C。
载气:氮气,1 mL/min。
顶空瓶平衡温度: 80 ℃ ;平衡时间:30 min。
D.3 试验方法
D.3.1 对照品溶液制备
取残留溶剂对照品适量于容量瓶中,精密称定,用适宜溶剂稀释并定容至刻度,即得对照品储备液。精密移取对照品储备液适量,稀释成系列对照品溶液,分别移取一定量的对照品溶液于顶空瓶中,密封,于顶空进样器中平衡一定的时间后进样分析。
注:根据供试品中残留溶剂的实际残留量确定对照品溶液的浓度。
D.3.2 供试品溶液制备
聚合物样品置于顶空瓶中,加入一定量的溶剂,密封,选择适宜条件使聚合物溶解,即为供试品溶液。溶剂可选择 N,N⁃二甲基甲酰胺、二甲基亚砜或其他适宜溶剂。
根据供试品和待测溶剂的溶解度选择适宜的溶剂时,所选溶剂不宜干扰待测溶剂的测定。
至少取两份样品平行试验。
D.4 结果计算
聚合物样品中残留溶剂的量按照公式(D.1)进行计算:
W = (ρ timesV1 ×10-6)/(n1) ×100 %(1)
W 样品中残留溶剂的量;
ρ 由标准曲线法得到的供试品中残留溶剂的质量浓度,单位为微克每毫升 (μg/mL) ;
V1 供试品溶液的体积,单位为毫升(mL);
n1 聚合物样品的质量,单位为克(g)。
评论